分类: 文献解读

  • 套细胞淋巴瘤ibrutinib耐药:巨噬细胞对话与趋化因子芯片(Chemokine Array)、炎症因子芯片(Inflammation Array)应用解析

    > 复发/难治套细胞淋巴瘤(MCL)中,淋巴瘤相关巨噬细胞以M2极化为主:MCL分泌IL-8维持M2并削弱吞噬,M2分泌CXCL5经CXCR2激活Akt/p38/STAT3旁路,导致ibrutinib耐药;CXCR2抑制剂SB225002与ibrutinib联用协同促凋亡(CI < 1),并把巨噬细胞从M2扳回M1。RayBiotech人趋化因子芯片与炎症因子芯片助力共培养上清多因子解析。

    文献标题 :Dialog between mantle cell lymphoma cells and lymphoma-associated macrophages underlies ibrutinib resistance

    杂志名称 :Journal of Advanced Research

    杂志影响因子 :11.4

    发表时间 :2025年

    第一作者 :Xiaoqing Sun

    通讯作者 :Jiajia Huang,Zhiming Li

    作者单位 :中山大学肿瘤防治中心(Sun Yat-sen University Cancer Center)

    所用芯片产品 :人趋化因子芯片 Human Chemokine Array C1:AAH-CHE-1;人炎症因子芯片 Human Inflammation Array Q3:QAH-INF-3。共培养上清先并行扫描趋化因子与炎症因子,再用 ELISA 对 IL-8、CXCL5 等做时程精测。

    文献介绍 :套细胞淋巴瘤(MCL)中位无进展生存约四年,ibrutinib 失败后后续治疗应答差。肿瘤微环境中的淋巴瘤相关巨噬细胞(LAM)是否经 CXCL5/CXCR2 轴介导 ibrutinib 耐药尚不清楚。本文在 10 例复发 MCL 标本、巨噬细胞–MCL 共培养及移植瘤中解析该对话如何导致耐药,以及 CXCR2 抑制剂 SB225002 能否逆转。

    实验结果 :

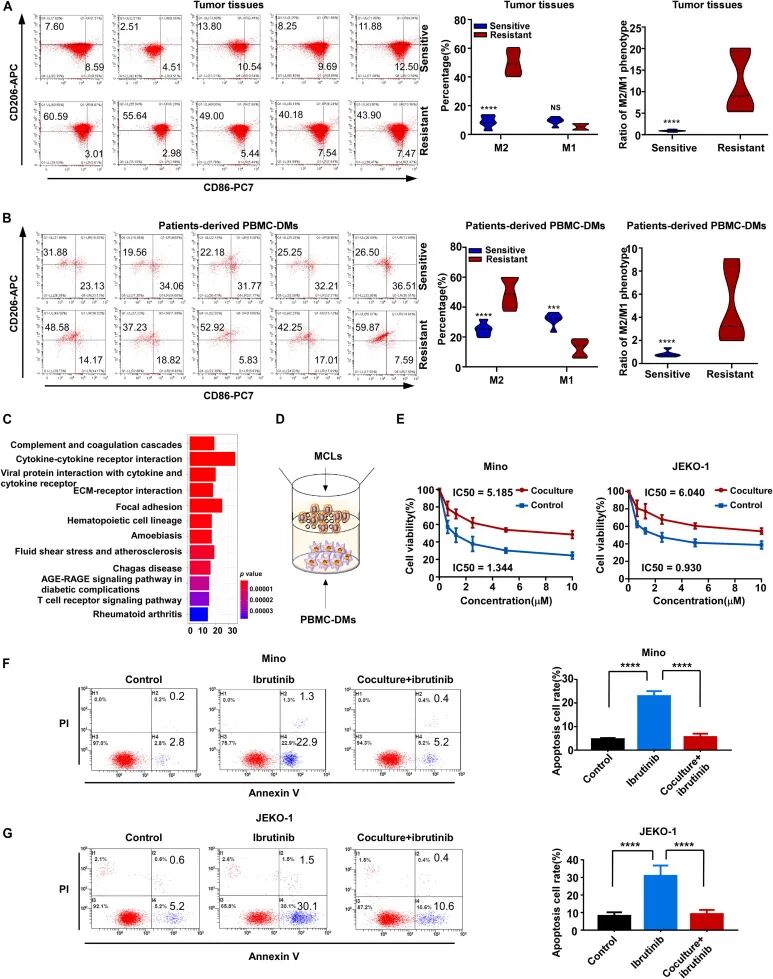
    图 1|ibrutinib 耐药患者的 LAM 以 M2 为主,共培养即抬高 IC50

    纳入 10 例复发 MCL,按无进展生存是否短于 6 个月分为耐药与敏感各 5 例。流式检测组织与血液中 CD68+ 巨噬细胞:耐药组 CD68+CD206+CD86−(M2)比例及 M2/M1 比值显著更高,血液来源巨噬细胞同样偏 M2。CIBERSORT 显示 BTK 表达与巨噬细胞表型无关联;KEGG 提示活检相对血液富集细胞因子–受体通路。0.4 μm Transwell 非接触共培养后,ibrutinib 敏感系 Mino、JEKO-1 的 IC50 显著升高,1 μM ibrutinib 下凋亡减少。即 LAM 与 MCL 的旁分泌对话足以在体外诱发 ibrutinib 耐药,且不依赖 BTK 表达差异。

    图 1|ibrutini

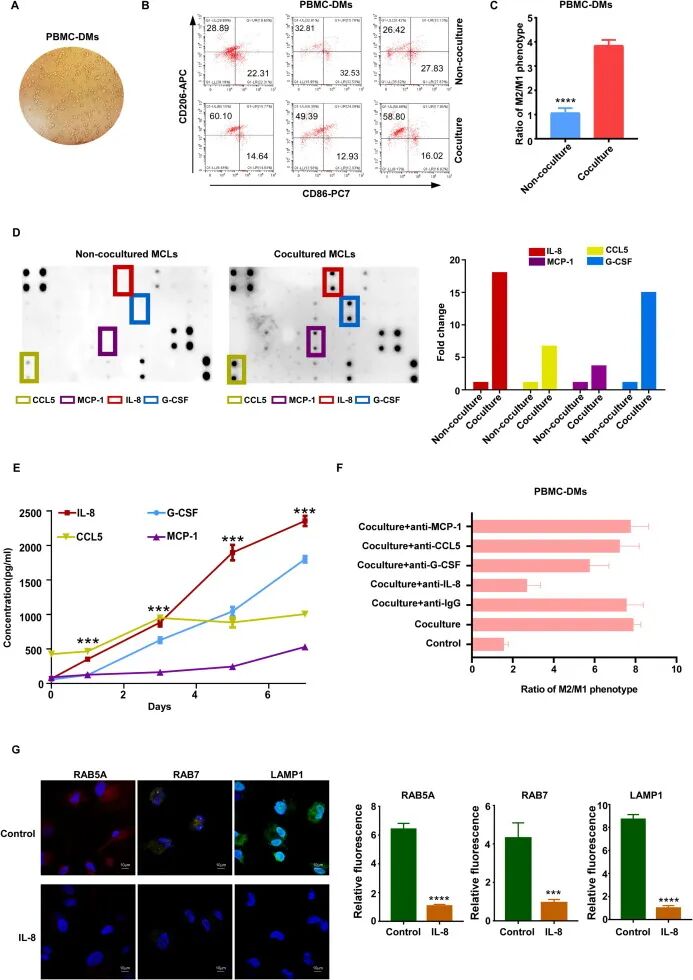
    图 2|共培养把巨噬细胞推向 M2,上清以 IL-8 升幅最大、最持久

    共培养后巨噬细胞 M2/M1 升高,抗炎因子 IL-10、TGF-β、CCL-17、CCL-18 升高,促炎因子 IL-1β、IL-6、IL-12a、TNF-α 降低。抗体芯片显示 MCL 侧上清升幅最高的四种为 IL-8、G-CSF、CCL5、MCP-1;ELISA 时程中 IL-8 升幅最大且最持久。中和 IL-8 对阻断 M2 极化最明显,中和 G-CSF、CCL5、MCP-1 则弱于 IL-8。IL-8 处理后,巨噬细胞吞噬 MCL 所需的早期/晚期内体与溶酶体标志 RAB5A、RAB7、LAMP1 荧光减弱。即 MCL 来源 IL-8 是维持 M2 并削弱吞噬的关键可溶性因子。

    图 2|共培养把巨噬细胞

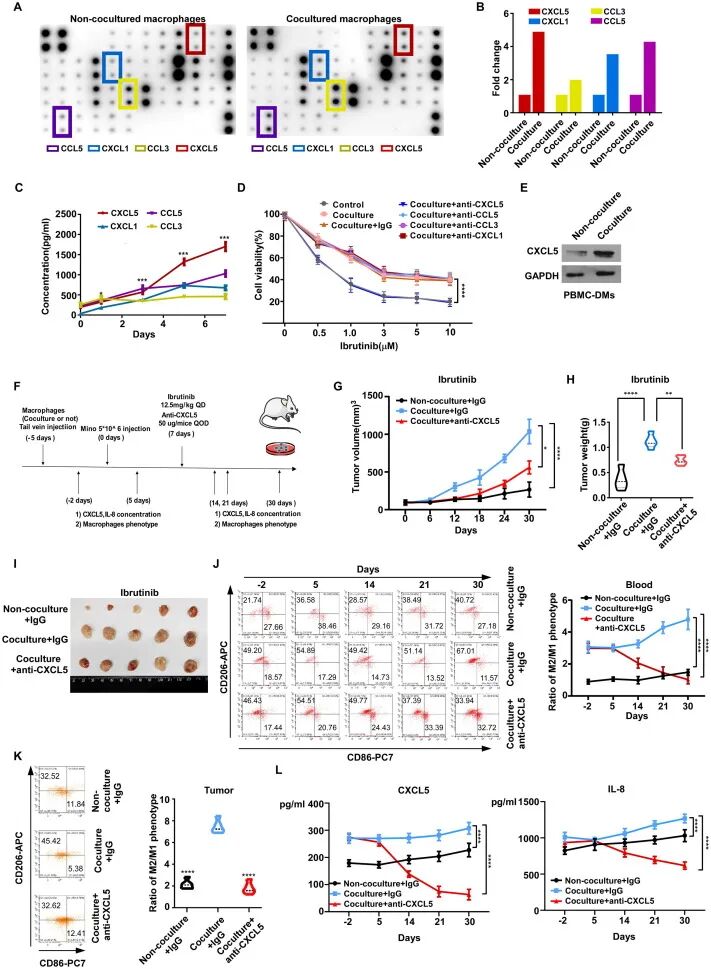
    图 3|巨噬细胞来源 CXCL5 介导 ibrutinib 耐药

    巨噬细胞侧上清中 CXCL5、CCL5、CCL3、CXCL1 升高,以 CXCL5 最显著。共培养体系中仅中和 CXCL5 使 ibrutinib 处理后 MCL 活力下降、凋亡回升;抑制或敲除巨噬细胞 CXCL5 同时减少 M2、恢复 ibrutinib 敏感性。同样共培养下,DLBCL(SU-DHL-2)、滤泡淋巴瘤(DOHH2)、CLL/SLL(MEC-1)并不获得耐药,现象限于 MCL。移植瘤中,共培养巨噬细胞增大瘤体积与瘤重,抗 CXCL5 中和抗体抑制最强;ibrutinib 几乎不改变 M2/M1 与血浆 CXCL5/IL-8,抗 CXCL5 则推动 M1 并降低二者血浆浓度。即 CXCL5 是巨噬细胞赋予 MCL ibrutinib 耐药的主效应因子,且该效应具有 MCL 选择性。

    图 3|巨噬细胞来源 C

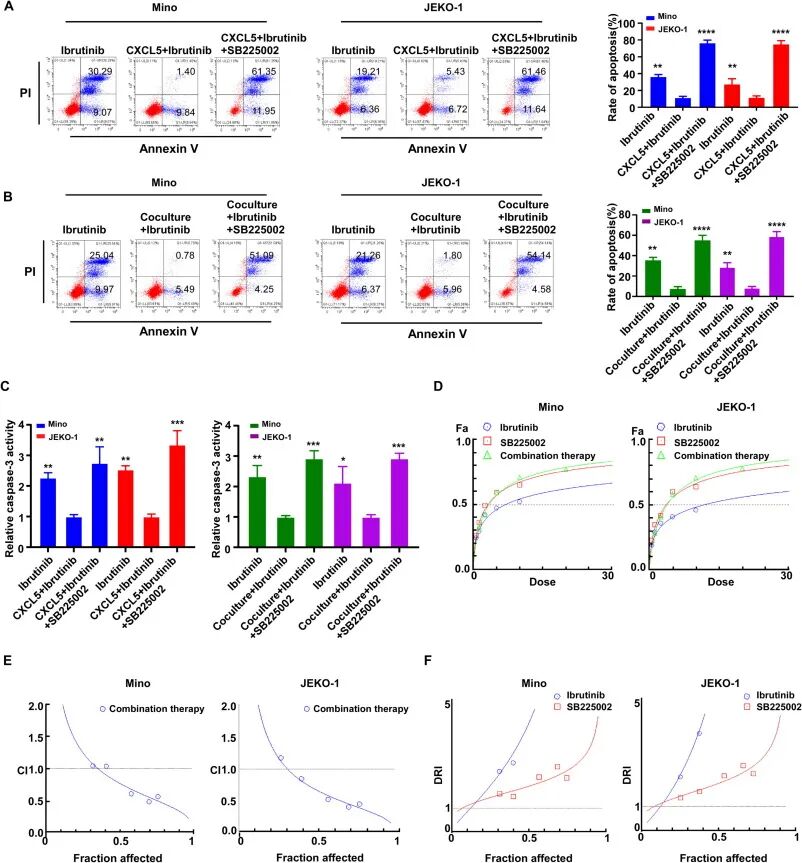
    图 4|SB225002 与 ibrutinib 联用协同促凋亡(CI < 1)

    CXCR2 是巨噬细胞来源 CXCL5 的受体:外源或过表达 CXCL5 48 h 并不改变敏感性;共培养 1–14 天 CXCR2 逐渐升高,且仅发生在 MCL,T 细胞共培养无此现象。ibrutinib + CXCL5 后凋亡降至 Mino 11.15±1.50、JEKO-1 11.35±1.70(单用 ibrutinib 分别为 36.15±2.25、27.62±3.43);加上 SB225002 升至 75.7±4.10 与 74.6±4.5。共培养模型中联用使凋亡从 7.46%/8.23% 回升至 55.18%/58.81%,caspase-3 同步回升。Compusyn:Mino 的 CI 在 ED50/ED75/ED95 为 0.781、0.514、0.283,JEKO-1 为 0.689、0.437、0.233,DRI>1。即阻断 CXCR2 与抑制 BTK 在共培养耐药模型中为协同。

    图 4|SB225002

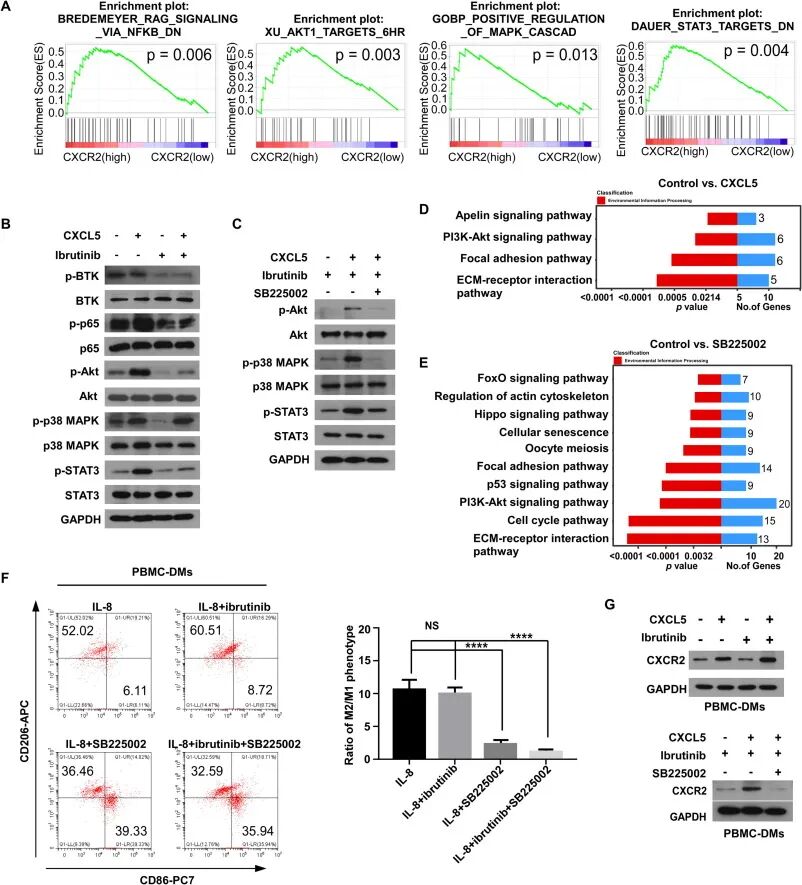
    图 5|CXCL5 所致耐药不走 BTK,而激活 Akt、p38 与 STAT3

    GSEA 显示 CXCR2 与 NF-κB、Akt、MAPK、STAT3 正相关。Western blot:ibrutinib 在 CXCL5 存在时仍抑制 p-BTK;CXCL5 抬高 p-p65、p-Akt、p-p38 MAPK、p-STAT3,ibrutinib 不能压下后三者。SB225002 抑制 CXCL5 激活的 p-Akt、p-p38 MAPK、p-STAT3。RNA-seq/KEGG:CXCL5 激活 Akt、黏着斑、ECM-受体、apelin 等通路。体外 SB225002 逆转 IL-8 诱导的 M2,ibrutinib 无此作用;CXCL5 诱导的 CXCR2 不受 ibrutinib 影响、被 SB225002 抑制。即 CXCL5/CXCR2 在 BTK 下游旁路维持存活信号,并同时锁定 M2。

    图 5|CXCL5 所致

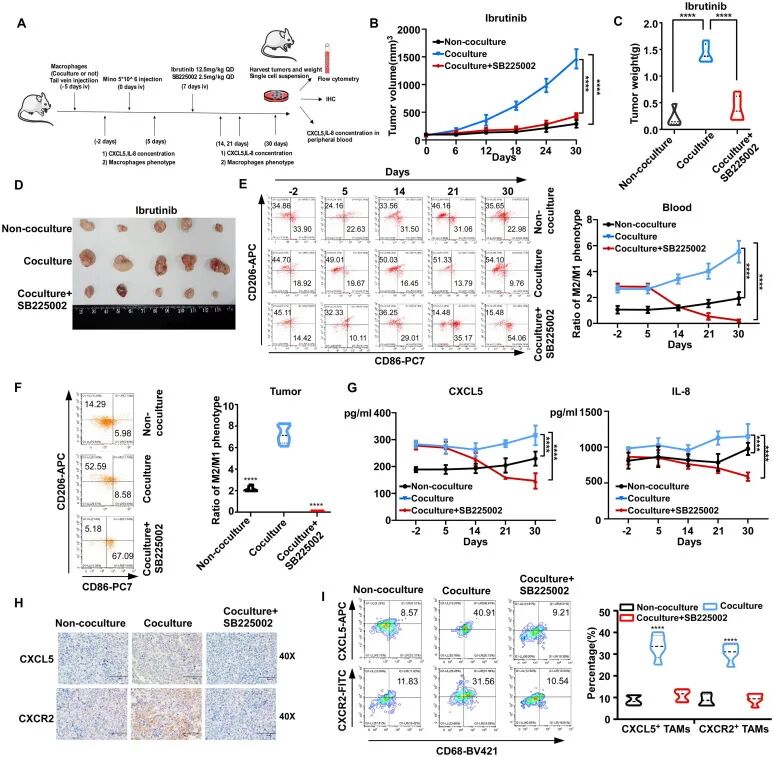
    图 6|体内联用压瘤,并把巨噬细胞扳回 M1

    人源血源性巨噬细胞 + Mino 移植瘤中,ibrutinib 联合 SB225002(10 mg/kg,腹腔每日)较单用 ibrutinib(12.5 mg/kg,灌胃每日)显著抑制瘤体积与瘤重(n=5)。联用组血液与瘤内巨噬细胞随时间偏向 M1,未加 SB225002 则维持 M2。ELISA:共培养组血浆 CXCL5 与 IL-8 更高,SB225002 将其压低。IHC 与瘤内流式:SB225002 降低 CXCL5、CXCR2 以及 CXCL5+ / CXCR2+ 巨噬细胞比例。即 CXCR2 抑制剂在体内同时打击肿瘤细胞与重编程 LAM。

    图 6|体内联用压瘤,并

    实验结论 :ibrutinib 耐药 MCL 中 LAM 以 M2 为主。MCL 分泌 IL-8 维持 M2 并削弱吞噬;M2 分泌 CXCL5,经共培养诱导 MCL 上 CXCR2,激活 Akt、p38 MAPK 与 STAT3,而 BTK 磷酸化仍可被 ibrutinib 抑制。阻断 CXCL5 或 CXCR2(SB225002)在体外与移植瘤中恢复凋亡、缩小肿瘤,并把巨噬细胞从 M2 扳回 M1;ibrutinib 与 SB225002 的 CI < 1。可干预节点为 IL-8–M2 轴、CXCL5–CXCR2 轴及 Akt/p38/STAT3 旁路。

    关注我们解锁更多文献解析

    需要文献原文后台滴滴

  • 硒修饰氧化石墨烯(GO-Se)的细胞毒性与发育效应:DNA损伤应答芯片与炎症因子芯片应用解析

    > 硒修饰氧化石墨烯(GO-Se)的生物效应是三层、方向不一致的:在正常人真皮成纤维细胞(NHDF)中呈剂量与时间依赖的细胞毒性,压低胞内ROS却抑制CAT与GPx;DDR芯片显示修复蛋白上调、检查点蛋白下调,QAH-INF-3 显示9上调6下调的分泌谱;在斑马鱼胚胎中降低存活与心率并升高ROS与凋亡;DFT计算将其收成强电子受体、微环境依赖的氧化还原调节。RayBiotech人DNA损伤应答芯片与人炎症因子芯片用于机制解析。

    文献标题 :Selenium-modified graphene oxide: A tri-dimensional study of its cytotoxicity and developmental effects

    杂志名称 :Materials Today Bio

    杂志影响因子 :11.0

    发表时间 :2026年

    第一作者 :Tuba Oz

    通讯作者 :Małgorzata Kujawska

    作者单位 :Poznan University of Medical Sciences

    所用芯片产品 :人 DNA 损伤应答芯片:RayBio C-Series Human DNA Damage Response Antibody Array 1(AAH-DDR-1,半定量检测 27 个 DDR 蛋白);人炎症因子芯片:Human Inflammation Array 3:QAH-INF-3(定量检测人 40 个炎症因子)。

    文献介绍 :氧化石墨烯(GO)表面积大、可功能化,但细胞毒性、遗传毒性和生物相容性限制了转化。硒(Se)兼具抗氧化与促氧化,取决于氧化还原微环境。本文假设 GO 表面硒化(GO-Se)可同时调节氧化还原并改善材料稳定性,并用正常人真皮成纤维细胞(NHDF)、斑马鱼胚胎和密度泛函理论(DFT)三层证据检验其安全性。

    实验结果 :

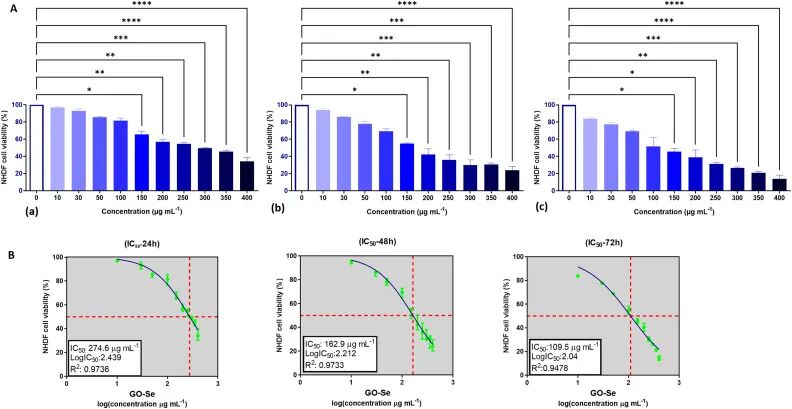
    图 1|GO-Se 以剂量和时间依赖方式降低 NHDF 活力

    NHDF 以 0–400 μg mL−1 GO-Se 处理 24 h、48 h、72 h,MTT 显示活力随浓度和时间下降,≥150 μg mL−1 出现显著细胞毒性(n = 4)。IC50 分别为 274.6、162.9、109.5 μg mL−1。即暴露越久,同等毒性所需浓度越低。

    图 1|GO-Se 以剂

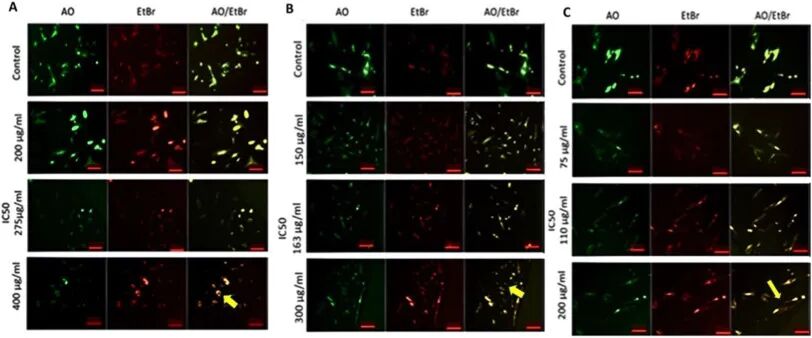
    图 2|亚 IC50 到超 IC50 剂量把细胞推向凋亡

    对照保持梭形;GO-Se 处理后出现变圆、脱壁和胞质皱缩(补充图 S2)。AO/EtBr 显示:低于 IC50 仅轻度染色质凝集,IC50 及以上出现核固缩、染色质片段化和凋亡小体,超 IC50 最重(24 h 用 200/275/400 μg mL−1,48 h 用 150/163/300 μg mL−1,72 h 用 75/110/200 μg mL−1)。即形态学细胞死亡与剂量、时间同步加重。

    图 2|亚 IC50 到

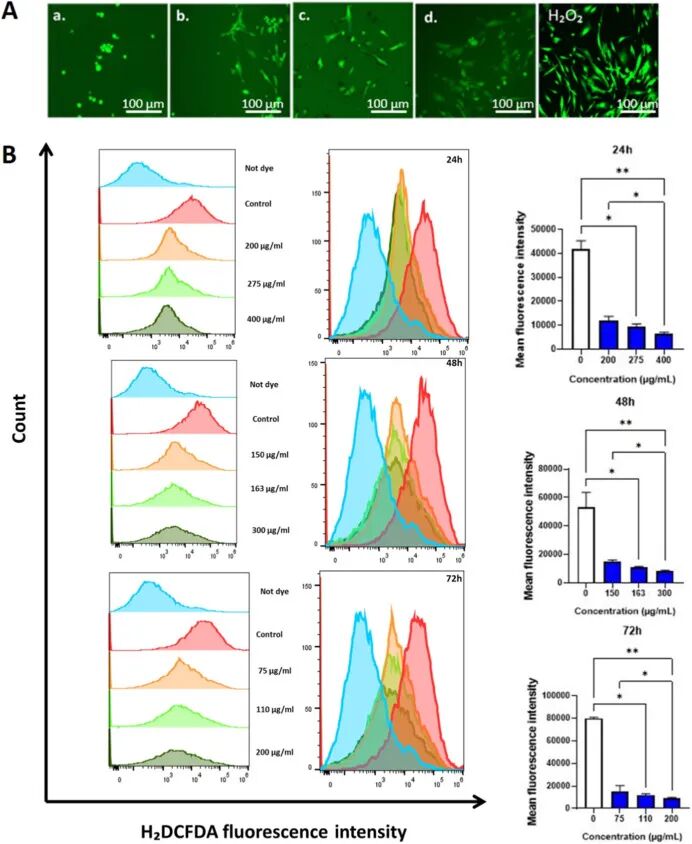
    图 3|成纤维细胞内 ROS 被压低,而不是被抬高

    H2DCFDA 荧光显微镜(H2O2 为阳性对照)和流式(相对未处理对照归一)均显示,IC50 附近 GO-Se 在三个时间点降低胞内 ROS,高浓度更明显(n = 3,p < 0.05 或 p < 0.01)。即在 NHDF 中,硒化把材料推向抗氧化一侧。

    图 3|成纤维细胞内 R

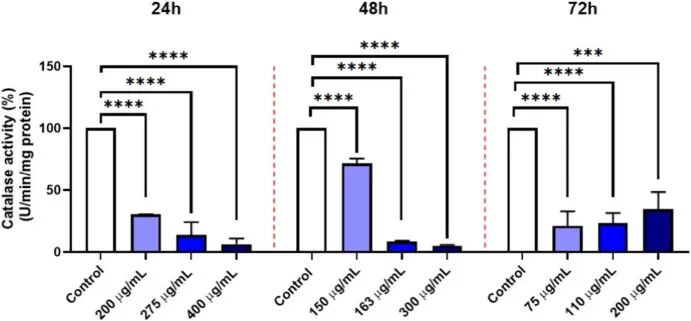
    图 4|CAT 活性被剂量依赖性抑制

    24 h,200/275/400 μg mL−1 使过氧化氢酶(CAT)活性较对照下降 70%、86%、93%(p < 0.0001)。48 h,150/163/300 μg mL−1 下降 30%、91%、94%。72 h,75/110/200 μg mL−1 下降 86%、83%、77%(p < 0.001)。即抗氧化酶被关掉,并不随 ROS 下降而代偿性升高。

    图 4|CAT 活性被剂

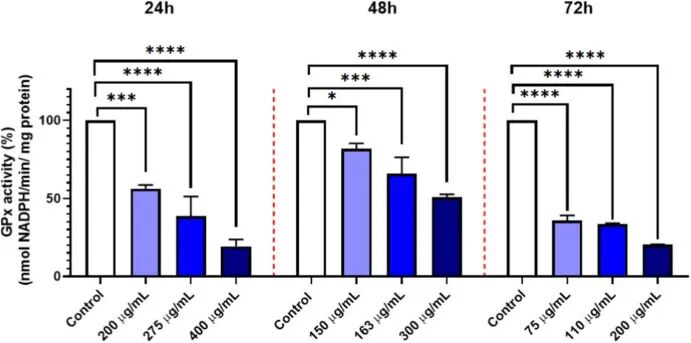
    图 5|GPx 同步下降

    谷胱甘肽过氧化物酶(GPx)在 24 h 下降 39%、62%、86%(200/275/400 μg mL−1),48 h 下降 18%、31%、49%(150/163/300 μg mL−1),72 h 下降 64%、67%、80%(75/110/200 μg mL−1)。即 CAT 与 GPx 一起被压低,细胞内源性抗氧化防线被重编程,而不只是被 ROS 消耗。

    图 5|GPx 同步下降

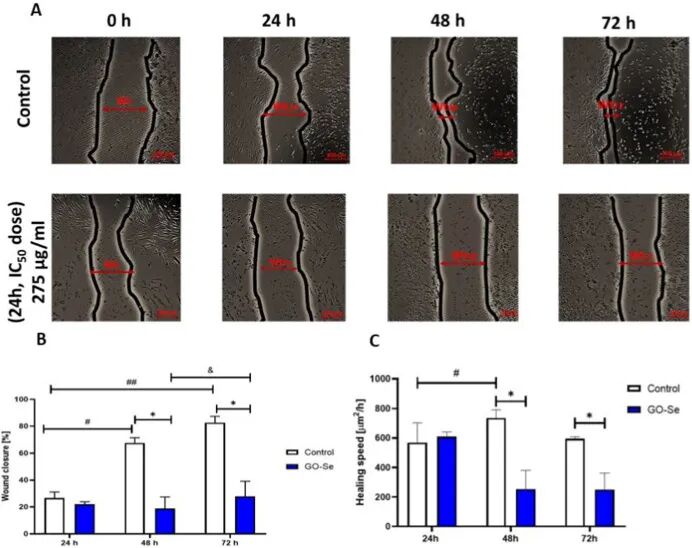
    图 6|划痕闭合变慢,迁移作为生物相容性终点

    275 μg mL−1(24 h IC50)处理下,对照在 24–48 h 闭合显著加快并维持到 72 h;处理组只在 48–72 h 才出现有限加快,且 48 h、72 h 闭合率和愈合速度均低于对照(n = 4,p < 0.05)。即 GO-Se 在杀死细胞之外,还持续压低成纤维细胞运动。

    图 6|划痕闭合变慢,迁

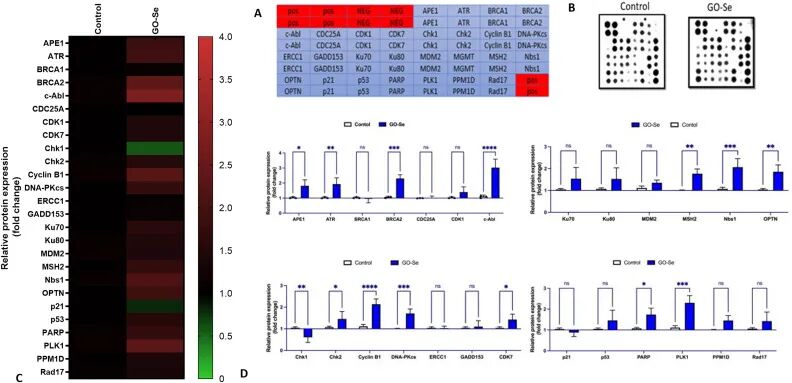
    图 7|DDR 芯片:修复蛋白上调,检查点蛋白下调

    24 h、275 μg mL−1,C-Series Human DNA Damage Response Antibody Array 1 测 27 个 DNA 损伤应答蛋白(n = 4)。APE1、ATR、BRCA2、c-Abl、Chk2、Cyclin B1、DNA-PKcs、MSH2、NBS1、OPTN、PARP、PLK1 上调;Chk1 和 p21 下调。即修复通路被打开,但检查点被部分放开,细胞在损伤未清完时仍可能继续周期。

    图 7|DDR 芯片:修

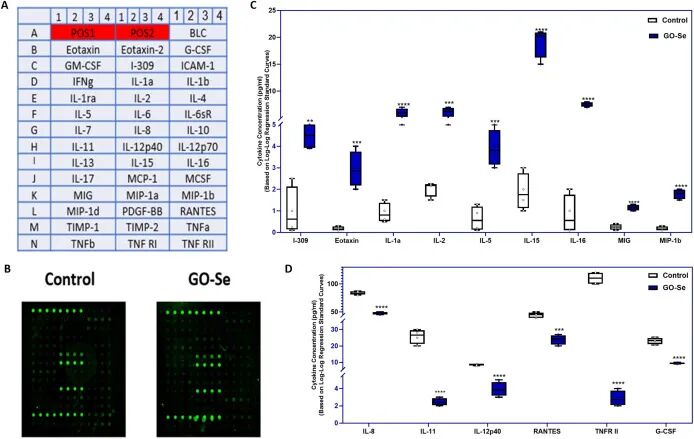
    图 8|QAH-INF-3:9 个细胞因子上调,6 个下调

    同一剂量、24 h,培养上清用 QAH-INF-3(40 因子,n = 4)定量。上调:I-309、Eotaxin、IL-1α、IL-2、IL-5、IL-15、IL-16、MIG、MIP-1β。下调:IL-8、IL-11、IL-12p40、RANTES、TNFR II、G-CSF(p < 0.05)。即效应不止于氧化还原,分泌性炎症网络被改写;RNA 水平不能代替这一层。

    图 8|QAH-INF-

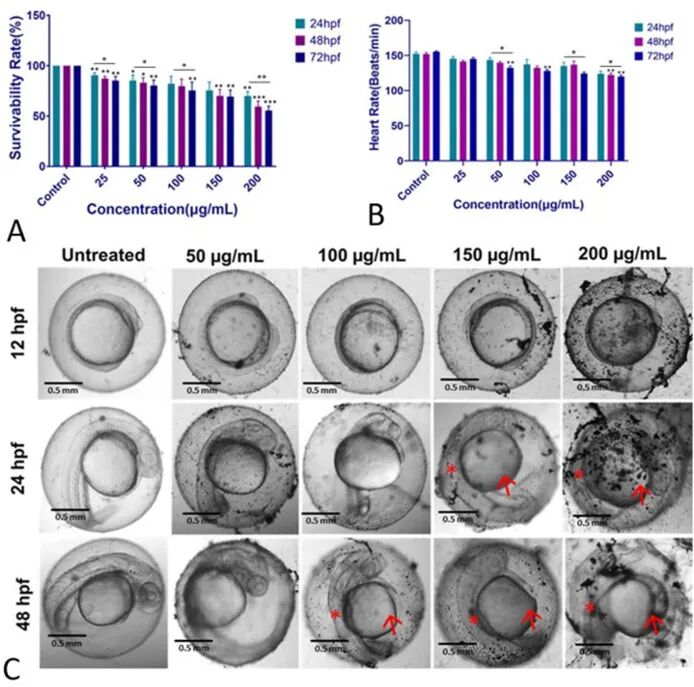
    图 9|斑马鱼胚胎:存活下降、心率下降、畸形出现

    3–4 hpf 胚胎暴露 72 h。存活率随浓度和时间下降;LC50 为 24 hpf 436.7 ± 5.0、48 hpf 316.6 ± 5.0、72 hpf 273.0 ± 5.0 μg mL−1。心率随浓度下降。150 和 200 μg mL−1、24 h 可见心包水肿和卵黄肿胀,并有脊索异常;材料积在绒毛膜表面。即体外 IC50 量级在胚胎上已足以造成发育毒性。

    图 9|斑马鱼胚胎:存活

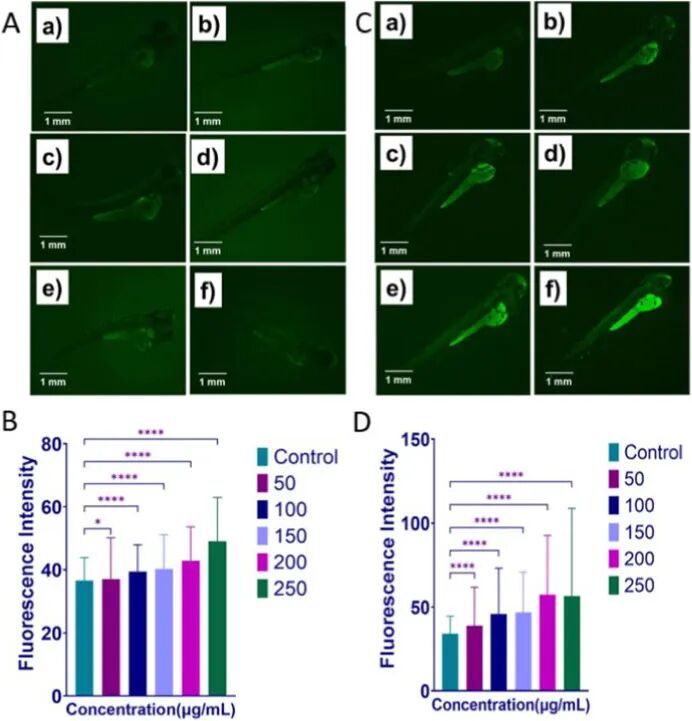
    图 10|胚胎里 ROS 和凋亡随浓度升高,与成纤维细胞方向相反

    72 h,H2DCFDA 绿色荧光随 50–250 μg mL−1 增强,AO 荧光同步增强。即同一材料在 NHDF 中压低 ROS,在斑马鱼胚胎中抬高 ROS 并增加凋亡细胞,氧化还原方向取决于细胞微环境。

    图 10|胚胎里 ROS

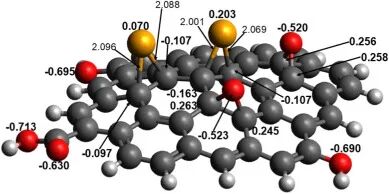
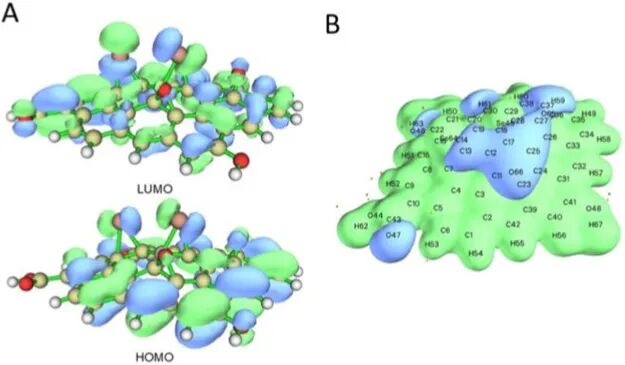
    图 11–13|DFT:单重态稳定,且是强电子受体

    B3LYP/6-31G* 下,RGO-Se 单重态比三重态低约 22–23 kcal mol−1;HOMO/LUMO 能隙在水中为 2.11 eV,偶极矩 12.09 D。Se 带正电(0.070–0.203 e),羰基和羟基氧带明显负电。全局反应性参数:电离势 2.93 eV,电子亲和势 5.04 eV,亲电性 3.769 eV,接受电子倾向(ω− = 6.028 eV)高于给出电子倾向(ω+ = 2.038 eV)。即计算层支持实验:材料可与极性生物分子和自由基反应,并作为电子受体参与氧化还原。

    图 11–13|DFT:

    图 11–13|DFT:

    图 11–13|DFT:

    实验结论 :GO-Se 的生物效应是三层、且方向不一致的。在 NHDF 中,它以剂量和时间依赖方式降低活力(24/48/72 h IC50 = 274.6/162.9/109.5 μg mL−1),诱导凋亡,抑制迁移,压低胞内 ROS,同时抑制 CAT 和 GPx;DDR 芯片显示修复蛋白上调而 Chk1、p21 下调,QAH-INF-3 显示 9 上调、6 下调的分泌谱。在斑马鱼胚胎中,同一材料降低存活和心率(72 hpf LC50 = 273.0 μg mL−1),并升高 ROS 与凋亡。DFT 把这一行为收成强电子受体、微环境依赖的氧化还原调节。可干预的读出不在“硒化一定更安全”,而在剂量、暴露时间和细胞类型;分泌蛋白与胞内 DDR 必须分开测,RNA 或单一 ROS 探针都不能代替。

    关注我们解锁更多文献解析

    需要文献原文后台滴滴

  • 铁死亡(Ferroptosis)已经卷麻了,铜死亡和二硫死亡又来了:2025年七种细胞死亡方式全景图,你在做哪个方向?

    > 不要在已经被前人踩得坚实无比的红海中继续内耗了。换一个视角,把目光投向线粒体的呼吸链,投向葡萄糖匮乏的肌动蛋白骨架,投向统御全局的超级蛋白复合物。在那些交叉的边缘、在那些尚未被完全照亮的机理缝隙中,往往隐藏着通向下一个顶刊爆款的钥匙。

    img_01.png

    如果你正坐在深夜的实验室里,凝视着电脑屏幕上刚刚跑出的GPX4和SLC7A11的Western Blot条带,为即将在2026年提交的国自然基金(NSFC)标书发愁;又或者你正在苦苦思索,为什么自己煞费苦心设计的“纳米材料递送+铁死亡诱导+免疫治疗”的课题,在顶级期刊的审稿人眼中却显得“毫无新意”——那么,你并非孤身一人。

    在生命科学与基础医学的浩瀚探索中,细胞死亡(Cell Death)始终是揭示疾病发病机制与开发新型靶向疗法的核心枢纽。回望过去十余年,我们见证了细胞死亡领域的剧烈迭代。自2012年Dixon等人首次正式确立铁死亡(Ferroptosis)的概念以来,这种由铁依赖性脂质过氧化驱动的细胞死亡模式,犹如一场学术风暴,迅速席卷了肿瘤学、神经科学、心血管疾病乃至植物学等几乎所有生命科学分支。

    然而,科学发展的客观规律告诉我们:当一个领域的进入门槛被彻底踏平,当每一个可能的上游基因、每一个相关的代谢分支、甚至每一种天然产物提取物都被穷尽式地筛选和验证时,指数级的繁荣背后必然伴随着令人窒息的“内卷”。从2019年到2025年,铁死亡相关的PubMed发文量呈现出爆炸式的抛物线增长。早期的研究者凭借一个FSP1或DHODH的新通路便能轻松斩获《Nature》或《Cell》,而如今,即便你运用了单细胞测序(scRNA-seq)、空间转录组、类器官模型以及最前沿的金属有机框架(MOFs)纳米递送系统,也可能仅仅只能在一本影响因子5分左右的期刊上艰难着陆。

    铁死亡,真的已经“卷麻了”。

    但这恰恰是科学最迷人的地方:旧的范式走向饱和,新的大陆必将浮现。随着2022年铜死亡(Cuproptosis)在《Science》上的惊艳亮相,以及2023年二硫死亡(Disulfidptosis)在《Nature Cell Biology》上的横空出世,细胞生物学的版图正在被重新绘制。这不仅是金属离子与代谢底物的简单替换,更是对线粒体能量代谢、氨基酸氧化还原稳态以及细胞骨架动力学底层逻辑的深刻重构。

    今天,让我们以宏观的视角为你梳理2025年七大主流及新兴细胞死亡方式的全景图,深度剖析铜死亡与二硫死亡的核心生化机制,并为你指出那些真正具有破局潜力的交叉前沿方向。

    一、 2025年七大细胞死亡方式全景对比:谁在红海挣扎,谁在蓝海领航?

    为了客观、精准地评估当前细胞死亡领域的竞争烈度,我们调取了PubMed数据库截至2025年第一季度的真实发文数据,对目前广受关注的七种细胞死亡方式进行了全景测算。这不仅是一份数据统计,更是为你量身定制的“选题避坑指南”。

    细胞死亡方式 (Cell Death) 首次定义/爆发年份 核心驱动机制与标志物特征 2024-2025年均发文量级估算 竞争激烈度 (内卷指数) 破局潜力指数 自噬 (Autophagy) 1990s (2016年诺奖)

    溶酶体降解途径,AMPK/mTOR通路调控,双层膜自噬体形成,LC3-II/p62标志物

    > 15,000篇

    ⭐⭐⭐⭐⭐

    ⭐⭐ 细胞衰老 (Cell Senescence) 1960s (Hayflick极限)

    端粒缩短/DNA损伤,细胞周期停滞(p16/p21),SASP分泌表型,SA-β-gal染色

    > 10,000篇

    ⭐⭐⭐⭐⭐

    ⭐⭐⭐ 铁死亡 (Ferroptosis) 2012年

    铁依赖性脂质过氧化,GPX4/SLC7A11失活,线粒体萎缩、膜密度增高

    ~ 4,000 – 5,000篇

    ⭐⭐⭐⭐⭐

    ⭐⭐ 焦亡 (Pyroptosis) 2015年 (Gasdermin机制)

    炎性小体激活,Caspase-1/4/5/11剪切Gasdermin D/E,细胞膜穿孔释内容物

    ~ 3,000 – 3,500篇

    ⭐⭐⭐⭐

    ⭐⭐⭐ PANoptosis (泛凋亡) 2019年

    焦亡、凋亡、坏死性凋亡串扰,ZBP1/AIM2等介导PANoptosome超级复合物组装

    ~ 300 – 500篇

    ⭐⭐⭐

    ⭐⭐⭐⭐⭐ 铜死亡 (Cuproptosis) 2022年

    铜离子依赖,特异性结合TCA循环脂酰化蛋白,Fe-S簇丢失,蛋白质毒性应激

    ~ 500 – 800篇

    ⭐⭐

    ⭐⭐⭐⭐⭐ 二硫死亡 (Disulfidptosis) 2023年

    SLC7A11高表达叠加葡萄糖饥饿,NADPH耗竭,肌动蛋白二硫键交联致骨架坍塌

    < 200篇

    ⭐

    ⭐⭐⭐⭐⭐

    1. 传统巨头:自噬与细胞衰老的“降维打击”

    自噬与细胞衰老,作为生命科学的基石,其发文量常年保持在万篇以上的骇人量级。自Yoshinori Ohsumi因自噬机制获得诺贝尔奖以来,ATG家族的每一个成员都已被研究透彻。而在细胞衰老领域,随着衰老相关分泌表型(SASP)和Senolytics(衰老细胞清除剂)概念的成熟,其在心血管退行性疾病和神经退行性疾病中的应用也已极度饱和。在这两个领域,除非你拥有极其强大的结构生物学解析能力,或者能开发出具有颠覆性临床疗效的新型小分子,否则对于普通课题组而言,这无异于以卵击石。

    1. 巅峰期的红海:铁死亡与焦亡的“末路狂奔”

    铁死亡的爆发始于2019年左右,随着学术界彻底厘清了GPX4、FSP1等抗氧化防御系统,其发文量呈现出近乎垂直的攀升。如今,从肿瘤微环境的免疫重塑,到心肌缺血再灌注损伤中的靶向干预,铁死亡的课题设计已经陷入了高度的套路化:找一个非编码RNA(lncRNA或circRNA),证实其通过ceRNA机制调控某个铁死亡核心基因,再结合小鼠模型和细胞表型凑齐数据。这样的故事在五年前是爆款,在今天则面临着直接被拒稿的风险。

    焦亡的情况亦是如此。自从邵峰院士团队等人彻底揭示了Gasdermin D/E作为焦亡执行者的打孔机制后,通过激活NLRP3炎性小体来诱导肿瘤细胞焦亡,或在感染模型中抑制焦亡,已经成为了标准的“流水线”作业。

    1. 破晓的蓝海:PANoptosis、铜死亡与二硫死亡

    真正值得你在2026年投入重兵的,是表格下方的这三位“新贵”。

    PANoptosis(泛凋亡)打破了以往细胞死亡方式各自为战的孤岛效应,提出了细胞内存在一个统筹凋亡、焦亡和坏死性凋亡的超级大分子机器——PANoptosome。这种“牵一发而动全身”的系统性视角,极大地拓宽了感染免疫与自身免疫性疾病的研究维度。 而铜死亡 和 二硫死亡 ,更是以其令人拍案叫绝的精妙生化机制,为我们展示了金属离子毒性与特定代谢脆弱性(Metab olic Vulnerability)之间的隐秘联系。这两者的年发文量尚处于几百篇甚至几十篇的萌芽期,拥有极其广阔的机制拓展空间和疾病模型应用潜力。接下来,我们将毫无保留地为你拆解这两种全新死亡方式的底层逻辑。

    二、 重点深度解析:那些惊艳学界的代谢与死亡之舞

    在顶级的细胞生物学研究中,最迷人的往往不是表型的堆砌,而是分子间如同精密钟表般的逻辑咬合。铜死亡与二硫死亡之所以能够震撼学界,正是因为它们在代谢途径的交叉点上,找到了细胞生存逻辑中极其隐蔽的“命门”。

    (一) 铜死亡(Cuproptosis):线粒体代谢与蛋白质毒性应激的致命交汇

    长久以来,我们对重金属离子致细胞死亡的认知,大多停留在Fenton反应及其引发的活性氧(ROS)风暴上(例如铁离子驱动的铁死亡)。然而,2022年由哈佛大学Broad研究所Peter Tsvetkov和Todd R. Golub团队在《Science》上发表的研究,彻底粉碎了这一刻板印象。铜死亡的发生并不依赖于ROS的积累,它是一种与线粒体有氧呼吸(OXPHOS)深度绑定的特异性蛋白质毒性应激。

    1. 死亡的开端:铜离子的越界与还原

    在正常的生理状态下,细胞对铜离子的 摄取(如通过CTR1)和排出(如通过ATP7A/B)受到极度严格的管控。然而,当细胞暴露于特定的铜离子载体(如最 初作为抗癌药物开发的Elesclomol)时,大量的Cu2+会亚铜离子( Cu2+ )。

    2. 致命的拥抱:靶向脂酰化蛋白

    被还原的 Cu+ 并没有去催化自由基的产生,而是展现出了极其特异的“寻靶”能力。它的目标是三羧酸循环(TCA Cycle)中的关键酶复合体。

    我们需要理解一个生化背景:在哺乳动物细胞中,只有极少数蛋白质会发生脂酰化(Lipoylation)修饰,而这些蛋白几乎全部集中在TCA循环中,其中最具代表性的便是丙酮酸脱氢酶复合体(PDHc)中的二氢硫辛酰胺S-乙酰基转移酶(DLAT)以及α-酮戊二酸脱氢酶复合体中的DLST。巧合的是,FDX1不仅负责还原铜离子,它本身也是促进这些TCA循环酶发生脂酰化修饰的上游调节因子。

    当高活性的 Cu+ 遇到被脂酰化修饰的DLAT等蛋白时,灾难发生了。铜离子直接与蛋白质上的硫辛酸基团结合,这种异常的金属-蛋白质互作导致DLAT发生不可逆的二硫键交联、异常寡聚化(Oligomerization),并最终形成巨大的、不溶性的蛋白质聚集体。

    3. 彻底的崩溃:Fe-S簇的丢失与能量枯竭

    这种蛋白质寡聚化引发了极其强烈的蛋白质毒性应激(Proteotoxic Stress)。细胞试图通过上调热休克蛋白(如HSP70)来进 行挽救,但无济于事。更为致命的是,铜离子的异常聚集直接干扰了线粒体内铁硫簇(Fe-S cluster)的生物合成与稳定性,导致含有Fe-S簇的呼吸链复合物蛋白大量降解。

    最终,TCA循环停滞(丙酮酸和α-酮戊二酸大量堆积),线粒体呼吸链崩溃,跨膜电位(ΔΨₘ)丧失,细胞在能量枯竭与蛋白毒性的双重打击下走向不可逆的死亡。

    破局启发:

    铜死亡的机制 为我们解答了一个长久以来的临床困惑:为什么某些由于多重耐药而放弃糖酵解(Warburg效应)、转而高度依赖线粒体有氧呼吸的恶性肿瘤细胞,会对铜离子载体异常敏感?因为它们为了维持高强度的TCA循环,上调了大量的脂酰化代谢酶,这恰恰为铜死亡提供了丰富的“燃料”。如果你正在研究某种高度依赖线粒体代谢的难治性肿瘤或耐药克隆,引入铜死亡机制,绝对是降维打击。

    (二) 二硫死亡(Disulfidptosis):代谢应激下的细胞骨架大坍塌

    如果说铜死亡是金属离子对线粒体的精准狙击,那么2023年由德州大学MD安德森癌症中心甘波谊(Boyi Gan)教授和刘晓光(Xiaoguang Liu)研究员在《Nature Cell Biology》上首次报道的二硫死亡,则是对氨基酸代谢、氧化还原稳态与细胞骨架动力学三者完美交织的艺术级阐释。

    理解二硫死亡,必须先理解一个令人拍案叫绝的“生物学悖论”——SLC7A11的两面性。

    1. SLC7A11的悖论:是守护神,也是催命符

    SLC7A11(System Xc-的核心亚基)对于做铁死亡的学者来说再熟悉不过了。它负责将细胞外的胱氨酸(Cystine)转运入细胞,同时排出谷胱甘肽(Glutamate)。进入细胞的胱氨酸被迅速还原为半胱氨酸(Cysteine),用于合成谷胱甘肽(GSH),从而清除脂质过氧化物,保护细胞免受铁死亡的威胁。因此,无数恶性肿瘤(如肺腺癌、肾明细胞癌等)通过疯狂高表达SLC7A11来武装自己,维持氧化还原稳态。

    在营养充足的条件下,SLC7A11是肿瘤细胞的守护神。然而,研究者发现,当把这些高表达SLC7A11的肿瘤细胞置于葡萄糖饥饿(Glucose Starvation)的环境中,或者使用GLUT1抑制剂时,它们反而会比不表达SLC7A11的细胞死得更快、更惨。这是一种完全独立于铁死亡、凋亡和自噬的全新死亡方式。

    2. 机制拆解:NADPH的耗竭与二硫应激

    秘密隐藏在“还原”这一步。胱氨酸(含二硫键的氧化型)进入细胞后,必须被还原为半胱氨酸(还原型),而这个过程需要消耗大量的还原力——NADPH。

    在正常的葡萄糖代谢中,磷酸戊糖途径(PPP)能源源不断地产生NADPH。但是,在葡萄糖饥饿状态下,NADPH的来源被彻底切断。此时,细胞膜上高表达的SLC7A11如同一个失控的水泵,仍在疯狂地向细胞内倾泻胱氨酸。这导致细胞内仅存的NADPH被瞬间榨干。NADPH的耗竭引发了严重的二硫应激(Disulfide Stress),大量未被还原的二硫化物在胞质内堆积。

    3. 死亡执行:肌动蛋白骨架的病理性交联

    这些过剩的二硫键最终找到了它们的发泄对象——细胞的肌动蛋白骨架(Actin Cytoskeleton)。研究发现,在Rac1-WRC-Arp2/3复合物信号通路的介导下,大量的肌动蛋白(F-actin)分子之间以及与其他骨架相关蛋白(如MYH10、ACTB等)之间,形成了异常的、致密的分子间二硫键交联。

    这种病理性的二硫键交联使得原本动态、柔韧的细胞骨架网络变得僵硬、收缩并最终发生灾难性的坍塌。在显微镜下可以清晰地看到,细胞迅速失去原有的形态,胞体剧烈皱缩,肌动蛋白丝从细胞膜上剥离,细胞最终走向死亡。作者将其命名为Disulfidptosis(二硫死亡)。

    破局启发:

    二硫死亡的发现具有极其深远的临床转化意义。在实体瘤的内部,由于血管生成不良,中心区域天然处于“葡萄糖极度匮乏”的状态。这就意味着,对于那些高表达SLC7A11的实体瘤,只要我们适当地使用葡萄糖转运抑制剂,或者进一步干扰其NADPH的生成,就能在肿瘤内部引发一场由内而外的“骨架崩塌”风暴。这种将代谢脆弱性直接转化为机械结构破坏的机制,为代谢靶向治疗开辟了全新的纪元。

    三、 突破内卷的利刃:2026年前沿交叉方向独家推荐

    理解了机制,我们如何将其转化为令人眼前一亮的课题?在2025年的评审标准下,单一地证明“某药物能引发某细胞死亡”已经难以打动专家。真正的爆款逻辑在于“交叉串扰(Crosstalk)”与“微环境重塑(Microenvironment Remodeling)”。以下我为你精选了三个极具转化潜力且尚未被做烂的前沿方向。

    推荐方向一:铁死亡 × 巨噬细胞极化(重塑肿瘤免疫与纤维化的核心推手)

    不要再死磕肿瘤细胞自身的铁死亡了,请将你的视野拉高,投向肿瘤免疫微环境(TIME)或者组织修复微环境中的核心角色——巨噬细胞(Macrophages)。

    爆款机理:

    巨噬细胞具有极强的表型可塑性,在肿瘤中通常分为抗肿瘤的M1型和促肿瘤的M2型。近期最前沿的发现是:这两种状态的巨噬细胞对铁死亡的敏感性存在天壤之别。

    M1型巨噬细胞由于高度激活,会大量表达诱导型一氧化氮合酶(iNOS),从而在胞内产生高浓度的一氧化氮(NO)自由基。生化反应表明,NO自由基能够与脂质过氧化过程中产生的脂质自由基发生快速反应,从而“淬灭”脂质过氧化链式反应。这赋予了M1型巨噬细胞对铁死亡近乎免疫的“金钟罩”。

    相反,M2型巨噬细胞缺乏NO的保护,对铁死亡极为敏感。在你的课题设计中,可以通过靶向纳米材料或特异性药物诱导巨噬细胞发生铁死亡。这一操作将产生“一石二鸟”的奇效:第一,直接精准清除了微环境中促癌、免疫抑制的M2型巨噬细胞;第二,这些M2细胞在铁死亡破裂时,会释放出大量的损伤相关分子模式(DAMPs,如HMGB1、CRT等),这些危险信号将结合TLR4等受体,促使周围存活的巨噬细胞向M1型极化。

    这种通过“选择性诱导铁死亡”来实现“免疫微环境表型重塑”的逻辑,无论是应用于联合PD-L1免疫检查点阻断治疗,还是用于逆转糖尿病肾病、肝硬化中的促纤维化炎症,都具备极高的学术立意。

    推荐方向二:铜死亡 × 线粒体呼吸链复合物(能量代谢崩溃的精准双打)

    铜死亡的核心在于代谢,而代谢的引擎在于线粒体呼吸链。如果只是在文章里测一下FDX1和DLAT的表达,那你的研究深度还停留在2022年。2025年的高分趋势,是将铜离子的毒性与线粒体电子传递链的精细结构生物学结合起来。

    爆款机理:

    肿瘤细胞为了克服微环境的压力或抵抗化疗,往往会发生代谢重编程。例如,某些耐药克隆会极端依赖线粒体氧化磷酸化(OXPHOS)来维持生存。

    最新的前沿探索发现,某些小分子化合物(例如基于天然产物结构修饰的衍生物WX006)展现出了惊人的双重打击能力。一方面,它们作为金属离子载体,扰乱了胞质-线粒体的铜离子稳态,诱发了经典的铜死亡脂酰化蛋白聚集;另一方面,通过计算生物学与分子对接证实,这些化合物能够特异性地结合并抑制线粒体呼吸链复合物I(Complex I)的核心亚基——NDUFS2。

    NDUFS2的抑制直接切断了电子传递链,导致NAD+无法再生,使得肿瘤细胞陷入严重的能量代谢瘫痪(NAD+ exhaustion)。这种“能量枯竭”与“铜毒性聚集”的双重夹击,不仅能够彻底摧毁肿瘤细胞的生存底线,还能有效克服传统索拉非尼等靶向药物的耐药性。将你的课题与线粒体呼吸链的特定亚基(如NDUFS2、Complex III等)结合,深度解析能量测定(如Seahorse代谢流分析),是冲刺顶级期刊的不二法则。

    推荐方向三:PANoptosis (泛凋亡) × ZBP1/AIM2感知网络(多重死亡通路的一体化协同)

    在处理急性炎症、缺血再灌注损伤(如脊髓损伤、心梗、脑卒中)或病原体感染模型时,你还在纠结到底测凋亡、焦亡还是坏死性凋亡的指标吗?为什么不将它们统一起来?

    爆款机理:

    真实的病理环境下,强烈的应激刺激绝不会只触发单一的死亡路径。PANoptosis(泛凋亡)概念的提出,为我们提供了一个极其宏大的宏观框架。研究表明,细胞内能够组装被称为PANoptosome的超级大分子复合物,同时激活凋亡(Caspase-8/3)、焦亡(Caspase-1/GSDMD)和坏死性凋亡(RIPK3/MLKL)。

    在这个框架中,Z-DNA结合蛋白1(ZBP1)和缺席黑色素瘤2(AIM2)等先天免疫受体成为了最核心的感知枢纽。例如,在严重创伤或化疗引发的DNA损伤中,内源性逆转录病毒(ERV)序列的异常转录或线粒体DNA的泄漏,会被ZBP1和AIM2敏锐地捕捉到,进而迅速招募ASC、RIPK1等蛋白,组装PANoptosome,引发席卷全身的炎症风暴与细胞死亡。

    你可以设计这样的课题:探究某种去泛素化酶或RNA编辑酶(如ADAR1)如何通过表观遗传学手段,调控ZBP1转录本的稳定性或泛素化降解过程,从而在系统层面“刹车”或“加速”PANoptosis。这种在分子层面揪出“幕后黑手”,在系统层面解释宏观表型的策略,兼具了故事的完整性与机制的深刻性。

    四、 磨刀不误砍柴工:打通顶级机制研究所需的“军火库”

    再惊艳的Idea,最终也要落实到令人信服的实验数据上。在执行上述新兴细胞死亡方式的课题时,很多研究者往往因为使用了错误的检测手段或缺乏特异性的工具而功亏一篑。在这里,我以实验室的实际经验,为你梳理一套行之有效的科研试剂与工具配置指南。

    1. 铜死亡的“验尸官”:脂酰化特异性抗体与代谢流

    铜死亡的鉴定有着极高的门槛。普通的Western Blot只能检测DLAT的总蛋白量,这是毫无意义的,因为铜死亡的核心是蛋白质的寡聚化。

    你必须配置高特异性的抗脂酰化DLAT抗体(Anti-lipoylated DLAT)或抗硫辛酸抗体。在实验操作上,绝对不能只跑常规的变性胶,必须结合非变性聚丙烯酰胺凝胶电泳(Native PAGE),清晰地展示出在铜离子诱导下,靶蛋白向高分子量区域漂移的特征性寡聚体条带。同时,配置核心调控蛋白FDX1的单克隆抗体,以及线粒体呼吸链功能的评估工具(如Seahorse XF分析仪及配套的ATP/ROS检测试剂),才能构建出无懈可击的证据链。

    2. 二硫死亡的“骨架追踪器”:非还原体系与还原力测定

    二硫死亡的验证是极其严苛的。第一步,你必须有强有力的证据证明细胞确实处于“还原力耗竭”状态,这需要使用 高灵敏度的 NADP⁺/NADPH定量检测试剂盒 以及GSH/GSSG比值检测试剂盒。

    第二步,也是最容易踩坑的一步,在于细胞骨架的检测。你必须同时在非还原条件(不加DTT 或β-巯基乙醇)和还原条件下提取蛋白并进行Western Blot。只有配置了高质量的 F-actin抗体 、MYH10或ACTB抗体,你才能在非还原胶上观察到因为二硫键广泛交联而导致的“蛋白条带滞后和拖尾”现象。此外,高质量的 SLC7A11/xCT特异性抗体 则是确立研究背景大前提的基础。

    3. 铁死亡与焦亡的“经典标尺”

    虽然属于经典死亡方式 , 但在交叉研究中,标准决不能降低。铁死亡的检测必须涵盖系统性的指标: GPX4抗体 和ACSL4抗体用于蛋白水平印证;而针对脂质过氧化的核心特征,切忌只测总ROS,必须使用针对脂质ROS的特异性荧光探针(如C11-BODIPY 581/591)结合流式细胞术进行精准定量。对于焦亡,传统的Caspase-1活性检测只是辅助,最核心的证据是证明膜打孔蛋白的激活,这高度依赖于能够清晰识别剪切片段的 Cleaved-GSDMD/GSDME特异性抗体 。

    4. PANoptosis的“拼图复原”:免疫共沉淀级别的抗体

    由于PANoptosis的核心在于证明PANoptosome超级复合物的组装,这要求你的实验必须跨越单纯的表达量检测,进入物理互作的证明阶段。这要求你必须准备一套经过免疫共沉淀(IP)严格验证的抗体库,特别是针对 ZBP1、AIM2、RIPK3和Caspase-8的高级别IP抗体 ,通过内源性蛋白的Pull-down实验,结合免疫荧光共定位技术,向审稿人无可辩驳地展示这些蛋 白在刺激条件下真正地“聚在了一起”。

    结语:在红海中破局,在蓝海中远航

    在生物医学的滚滚洪流中,“内卷”是一个无法回避的阶段性宿命,它标志着一个学科的走向成熟。铁死亡研究的巅峰固然令人望而生畏,但正是它所沉淀下来的严谨代谢与氧化还原研究范式,成为了我们今天得以迅速解码铜死亡、二硫死亡以及PANoptosis的坚实阶梯。

    站在2026年的学术十字路口,科研的破局之道不再是盲目追逐单一标签的排列组合。未来的顶级研究,必然属于那些拥有系统性宏观视野的人——从单一死亡通路的验证,走向代谢微环境的重塑;从肿瘤细胞自身的挣扎,走向免疫细胞间的跨界串扰。

    不要在已经被前人踩得坚实无比的红海中继续内耗了。换一个视角,把目光投向线粒体的呼吸链,投向葡萄糖匮乏的肌动蛋白骨架,投向统御全局的超级蛋白复合物。在那些交叉的边缘、在那些尚未被完全照亮的机理缝隙中,往往隐藏着通向下一个顶刊爆款的钥匙。

    本文主要参考文献

    1. Tsvetkov, P., Coy, S., Petrova, B., Dreishpoon, M., Verma, A., Abdusamad, M., … & Golub, T. R. (2022). Copper induces cell death by targeting lipoylated TCA cycle proteins. Science, 375(6586), 1254-1261.

    2. Liu, X., Nie, L., Zhang, Y., Yan, Y., Wang, C., Colic, M., … & Gan, B. (2023). Actin cytoskeleton vulnerability to disulfide stress mediates disulfidptosis. Nature cell biology, 25(3), 404-414.

    3. Dixon, S. J., Lemberg, K. M., Lamprecht, M. R., Skouta, R., Zaitsev, E. M., Gleason, C. E., … & Stockwell, B. R. (2012). Ferroptosis: an iron-dependent form of nonapoptotic cell death. cell, 149(5), 1060-1072.

    4. Christgen, S., Zheng, M., Kesavardhana, S., Karki, R., Malireddi, R. S., Banoth, B., … & Kanneganti, T. D. (2020). Identification of the PANoptosome: a molecular platform triggering pyroptosis, apoptosis, and necroptosis (PANoptosis). Frontiers in cellular and infection microbiology, 10, 237.

    5. Shi, J., Zhao, Y., Wang, K., Shi, X., Wang, Y., Huang, H., … & Shao, F. (2015). Cleavage of GSDMD by inflammatory caspases determines pyroptotic cell death. Nature, 526(7575), 660-665.

    6. Zheng, Z., & Song, Y. (2024). Integrated analysis of disulfidptosis-related genes SLC7A11, SLC3A2, RPN1 and NCKAP1 across cancers. Discover Oncology, 15(1), 724.

    7. Kapralov, A. A., Yang, Q., Dar, H. H., Tyurina, Y. Y., Anthonymuthu, T. S., Kim, R., … & Kagan, V. E. (2020). Redox lipid reprogramming commands susceptibility of macrophages and microglia to ferroptotic death. Nature chemical biology, 16(3), 278-290.

    8. Karki, R., Sharma, B. R., Tuladhar, S., Williams, E. P., Zalduondo, L., Samir, P., … & Kanneganti, T. D. (2021). Synergism of TNF-α and IFN-γ triggers inflammatory cell death, tissue damage, and mortality in SARS-CoV-2 infection and cytokine shock syndromes. Cell, 184(1), 149-168.

    9. Wang, D., Tian, Z., Zhang, P., Zhen, L., Meng, Q., Sun, B., … & Li, S. (2023). The molecular mechanisms of cuproptosis and its relevance to cardiovascular disease. Biomedicine & Pharmacotherapy, 163, 114830.

    1

    0. Koppula, P., Zhuang, L., & Gan, B. (2021). Cystine transporter SLC7A11/xCT in cancer: ferroptosis, nutrient dependency, and cancer therapy. Protein & cell, 12(8), 599-620.

  • 巨噬细胞极化2.0:当 TAMs (肿瘤相关巨噬细胞Tumor-Associated Macrophages)遇上“代谢重编程”,如何重塑肿瘤免疫微环境?

    > 在生命科学与基础医学的浩瀚探索史中,人类对肿瘤的认知经历了一场深刻的范式转移。

    img_01.png

    在生命科学与基础医学的浩瀚探索史中,人类对肿瘤的认知经历了一场深刻的范式转移。从早期将目光完全聚焦于癌细胞自身基因突变的“还原论”视角,我们正无可阻挡地迈入以肿瘤微环境(Tumor Microenvironment, TME)为核心的“系统生态学”时代 。在这个极其复杂、高度动态且充满生存压力的极端生态圈中,肿瘤相关巨噬细胞(Tumor-Associated Macrophages, TAMs)无疑是最引人注目的先天免疫细胞群体。在诸多实体瘤中,TAMs 的浸润丰度甚至可以高达肿瘤组织总细胞数的50% 。它们不仅是肿瘤发生发展的“旁观者”,更是重塑局部免疫微环境、介导免疫逃逸、诱导血管生成以及导致临床靶向与免疫治疗耐药的“核心幕后推手” 。

    然而,随着单细胞多组学、空间转录组学以及高分辨质谱代谢组学技术的爆发式演进,我们必须深刻意识到:建立在传统体外骨髓源性巨噬细胞(BMDM)基础上的“M1(抗肿瘤、促炎)与M2(促肿瘤、抑炎)”二元对立极化模型,已经远远无法精确描绘 TAMs 在活体肿瘤微环境中的高度异质性与极端可塑性 。我们正在全面步入“巨噬细胞极化2.0”的全新纪元。

    在这个新纪元中,“代谢重编程”(Metabolic Reprogramming)的内涵得到了史无前例的拓展。它不再仅仅被视为癌细胞为了满足自身无限制增殖需求而进行的被动底物适应(即经典的奥托·瓦伯格效应,Warburg Effect),而是演变为一种极其主动的、具备深刻表观遗传调控功能的“代谢-免疫对话”机制 。代谢产物本身跨越了传统生化反应的边界,成为了穿梭于细胞间的通讯信使与表观遗传修饰的直接底物,在微观尺度上精准且不可逆地决定着 TAMs 的命运轨迹 。本文将深入分子机制的幽微之处,全景式剖析 TAMs 在代谢重编程驱动下的高维度极化演变,探讨乳酸化、衣康酸等前沿代谢物如何打破现有的肿瘤免疫治疗瓶颈,并深刻展望基于靶向 TAMs 免疫代谢的下一代实体瘤精准干预策略。

    一、 打破二元对立:单细胞与空间转录组揭示的 TAMs 高分辨率生态图谱

    在过去的数十年里,免疫学界普遍采用简化的体外刺激模型来定义巨噬细胞的状态:脂多糖(LPS)或干扰素-γ(IFN-γ)诱导产生具有杀伤性的 M1 型巨噬细胞,而白细胞介素-4(IL-4)或 IL-13 则诱导产生参与组织修复与免疫抑制的 M2 型巨噬细胞 。然而,真实的实体瘤微环境是一个充斥着低氧、酸中毒、营养极度匮乏以及大量坏死碎片的混沌系统。在这种极端压力下,TAMs 往往同时表达 M1 与 M2 的标志物,呈现出一种高度动态、连续过渡的转录光谱(Transcriptional spectrum) 。

    1. 泛癌种视角下的异质性解构:SPP1⁺ 与 C1QC⁺ TAMs 的命运分野

    近年来,通过对人类泛癌种(Pan-cancer)的单细胞 RNA 测序(scRNA-seq)数据进行高维度无监督聚类分析,学术界成功鉴定出多个具有独特转录特征、起源路径与临床意义的 TAMs 核心亚群。其中,最具代表性且展现出截然相反免疫功能的,便是 SPP1⁺ TAMs 与 C1QC⁺ TAMs 。这两种细胞亚群的发现,彻底颠覆了我们对肿瘤相关巨噬细胞同质性的刻板印象。

    C1QC⁺ TAMs 亚群在转录组学上表现出对免疫监视和抗原提呈功能的显著偏好。追踪其个体发育轨迹(Ontogeny),这群细胞极有可能起源于器官早期的组织驻留型巨噬细胞(Resident tissue macrophages),例如肝脏的库普弗细胞或中枢神经系统的小胶质细胞 。其最显著的分子特征是高表达补体系统经典途径的核心组件(如 C1QA、C1QB、C1QC)以及主要组织相容性复合体 II 类分子(MHC-II,如 HLA-DRA、HLA-DRB1) 。功能层面上,C1QC⁺ TAMs 保留了强大的吞噬功能和抗原提呈能力,能够有效激活并招募外周 CD8⁺ T 细胞,维持基本的抗肿瘤免疫应答。大量的回顾性临床队列数据证实,C1QC⁺ TAMs 在肿瘤微环境中的高浸润度,与患者的良好总生存期(OS)以及对免疫检查点抑制剂(ICI)的积极响应呈高度正相关 。

    与此形成鲜明对比的是 SPP1⁺ TAMs 亚群。这一亚群被认为是肿瘤血管生成、细胞外基质重塑与深度免疫排斥的核心驱动者。发育轨迹推断表明,SPP1⁺ TAMs 主要来源于不断被肿瘤趋化因子招募的外周血循环单核细胞,部分甚至是由髓源性抑制细胞(如 THBS1⁺ MDSCs)在肿瘤微环境的极端诱导下终末分化而来 。SPP1(分泌型磷酸蛋白1,亦称骨桥蛋白)的异常高表达,不仅能够直接激活肿瘤干细胞的自我更新通路,更能通过与其受体整合素(Integrin)家族成员及 CD44 的强效互作,诱导剧烈的细胞外基质重塑 。更为致命的是,SPP1⁺ TAMs 能够大量分泌血管内皮生长因子(VEGF)和基质金属蛋白酶(MMPs),在肿瘤实质周围构筑起一道致密的物理与生化屏障。这种屏障直接阻断了 CD8⁺ T 细胞向肿瘤核心区域的浸润,从而在组织学上形成了典型的“免疫排斥型”(Immune-excluded)微环境 。

    为了更清晰地展示这两种关键亚群的异同,我们可以通过以下结构化数据进行深度对比:

    核心维度 C1QC⁺ TAMs (免疫监视与抗原提呈亚群) SPP1⁺ TAMs (血管生成与免疫抑制亚群) 主要起源与分化轨迹 胚胎期卵黄囊/胎肝衍生的组织驻留型巨噬细胞为主

    外周血单核细胞(Monocytes)及 THBS1⁺ MDSCs 浸润分化 核心基因转录特征 C1QA , C1QB , C1QC , HLA-DMB , TREM2 , MSR1 SPP1 , VEGFA , FN1 , MMP9 , CD44 微环境空间分布定位 多散布于血供丰富、氧分压较高的癌周正常组织边缘及间质区

    高度富集于肿瘤内部的缺氧坏死区(Hypoxic necrotic core)及肿瘤-间质侵袭前沿 核心生物学功能机制 补体激活、抗原摄取与交叉提呈、维持 CD8⁺ T 细胞活化状态

    促进病理性血管生成、重塑细胞外基质、诱导肿瘤细胞 EMT、介导 T 细胞排斥 临床预后与治疗响应 高浸润度预示较长的总生存期(OS),对 PD-1/PD-L1 阻断疗法敏感

    高浸润度预示极差的预后与早期转移,对传统化疗及免疫治疗存在严重耐药性

    1. 空间转录组学(Spatial Transcriptomics)揭示的生态位法则

    如果说单细胞测序让我们看清了巨噬细胞的“基因图谱”,那么空间转录组联合多重免疫荧光技术则为我们揭示了它们在肿瘤组织中的“地理生态位”(Niche)。空间转录组数据明确指出,SPP1⁺ TAMs 并非孤立存在,它们特异性地富集于肿瘤内部的缺氧坏死区,并与癌相关成纤维细胞(FAP⁺ CAFs)发生极其密切的配体-受体交互,共同组装成一个不可分割的抑制性多细胞功能模块 。

    在这种特定的空间物理环境下,缺氧信号(如 HIF-1α 和 HIF-2α 的稳定表达)构成了驱动单核细胞向 SPP1⁺ TAMs 终末分化的绝对环境压力 。相反,C1QC⁺ TAMs 则被边缘化,游离于缺氧核心之外。这种空间分布的异质性,完美诠释了肿瘤内部代谢梯度(如氧气梯度、营养物浓度梯度)的物理学边界,是如何自上而下地决定了巨噬细胞群体的分化命运的。

    二、 代谢重编程:肿瘤微环境中的“能量剥夺”与 TAMs 的生存智慧

    TAMs 在肿瘤微环境中的极化,本质上是其为了应对极端环境压力而进行的细胞底层代谢网络重连(Metabolic rewiring)。在这个生态系统中,癌细胞凭借极高的需氧糖酵解速率(即经典的 Warburg 效应)和谷氨酰胺贪婪摄取,无情地掠夺了大部分有限的营养物质,并向胞外释放海量的乳酸、H⁺ 离子及活性氧(ROS) 。微环境随之呈现出极其恶劣的低 pH、低葡萄糖与严重缺氧特征。为了在这种“代谢荒漠”中生存并执行其促肿瘤功能,TAMs 展现出了令人惊叹的代谢柔性(Metabolic plasticity)。

    1. 糖代谢的双重变奏:能量引擎与转录开关

    在经典的巨噬细胞代谢理论中,M1 极化高度依赖于快速的糖酵解途径,以爆发式产生 ATP 和 ROS 应对急性感染;而 M2 极化则被认为主要依赖于线粒体氧化磷酸化(OXPHOS)和完整的三羧酸(TCA)循环 。然而,在复杂的肿瘤微环境中,这种简单的划分被完全打破。

    由于需要向远离血管的缺氧肿瘤核心区迁移,TAMs 必须上调葡萄糖转运蛋白(如 GLUT1)及关键糖酵解限速酶(如 HK2, PKM2)的表达,以糖酵解提供阿米巴样细胞骨架重组所需的快速 ATP 。然而,当 TAMs 真正抵达极度缺氧的区域时,由于葡萄糖已被癌细胞耗尽,mTOR 信号通路的抑制因子 REDD1 会被剧烈上调。REDD1 的激活强制阻断了 TAMs 的糖酵解进程,导致这些巨噬细胞被“囚禁”并锚定在缺氧区,进而转向以 OXPHOS 为主的 M2 样表型 。

    在这一过程中,缺氧诱导因子(HIFs)扮演了极其诡谲的代谢与极化核心开关角色。过去学界普遍认为 HIF-1α 驱动 M1 极化,而 HIF-2α 驱动 M2 极化。但最新的透明细胞肾细胞癌(ccRCC)临床研究强有力地反驳了这一点:在特定的 TME 中,TAMs 内 HIF-1α 的高表达反而与 M2 极化及患者的不良预后密切相关。高水平的 HIF-1α 能够直接结合在 VEGF-A 及 IL-8 等促血管生成因子的启动子区域,驱动 TAMs 大量分泌这些因子,为肿瘤构建新生血管网络 。

    此外,己糖激酶2(HK2)和丙酮酸激酶M2(PKM2)在 TAMs 中不仅发挥着催化糖酵解的经典酶学功能,更展现出非经典的表观遗传调控作用。例如,PKM2 能够在特定修饰下发生核易位(Nuclear translocation),直接作为转录共激活因子参与缺氧及炎症相关基因的表达调控。这也使得靶向 PKM2 四聚体稳定的药物(如 DASA-58)或抑制剂(如紫草素 Shikonin)成为了极具潜力的微环境调节剂 。

    1. 氨基酸代谢的绞肉机:榨干免疫突触的最后一点养分

    除了对葡萄糖的激烈争夺,TAMs 还通过极其异常的氨基酸代谢网络,主动在肿瘤微环境中营造了一个对效应 T 细胞具有绝对杀伤力的“营养绞肉机”。

    • 精氨酸代谢的“绝对耗竭” :TAMs 最为标志性的生化特征之一是精氨酸酶1(ARG1)的极度上调。ARG1 能够将 TME 中本就稀缺的必需氨基酸 L-精氨酸快速水解为鸟氨酸和尿素,直接导致周围微环境中的精氨酸浓度骤降至极度耗竭状态。L-精氨酸是 T 细胞维持存活、增殖及发挥细胞毒性功能的绝对必需品。其匮乏会导致 T 细胞受体(TCR)核心信号传导组件 CD8-CD3ζ 链的翻译受阻和降解,直接诱发 T 细胞陷入不可逆的无能(Anergy)状态 。与此同时,精氨酸分解产生的鸟氨酸作为多胺合成的核心前体,又反过来被肿瘤细胞摄取,强效促进了癌细胞的无限制增殖 。 • 谷氨酰胺成瘾(Glutamine Addiction) :TAMs 的 M2 样极化高度依赖于外源性谷氨酰胺的摄取。谷氨酰胺不仅为 TCA 循环提供 α-酮戊二酸(α-KG)进行回补(Anaplerosis),维持线粒体的氧化呼吸,还提供了非必需氨基酸、脂质和核酸合成所需的碳源和氮源,进而支撑 TAMs 大量分泌细胞外基质蛋白和组织重塑因子 。 • 色氨酸代谢的“AhR 陷阱” :TAMs 通过高表达吲哚胺-2,3-双加氧酶(IDO1),将微环境中的色氨酸大量转化为犬尿氨酸(Kynurenine)。分泌到胞外的犬尿氨酸能够穿透 T 细胞的细胞膜,直接结合并激活胞内的芳香烃受体(AhR)。AhR 信号通路的激活不仅进一步抑制了 CD8⁺ 效应 T 细胞的杀伤活性,更强效诱导了幼稚 T 细胞向调节性 T 细胞(Tregs)的方向分化,进一步在空间上强化了肿瘤的免疫抑制网络 。

    1. 脂质代谢:构筑坚不可摧的“免疫屏蔽盾牌”

    大量的组学数据证实,脂肪酸氧化(FAO)和外源性脂质的高效摄取是 TAMs 维持其长期存活和深度免疫抑制表型的关键能量支柱 。

    在 TME 中,肿瘤细胞会向胞外释放大量富含脂质的外泌体及脂蛋白复合体。TAMs 凭借其表面高表达的清道夫受体(如 CD36,MSR1)高效吞噬这些游离脂质,并在胞内形成特征性的脂滴(Lipid droplets)积累 。通过激活过氧化物酶体增殖物激活受体γ(PPARγ)及其共激活因子 PGC-1β,TAMs 在线粒体中源源不断地进行脂肪酸氧化,生成大量的 ATP 与还原当量(NADH) 。

    更为致命的是,TAMs 并非仅仅将脂质作为燃料,它们还将脂质代谢作为生产免疫抑制信号分子的兵工厂。TAMs 能够利用摄取的游离花生四烯酸途径,通过 15-脂氧合酶-2(15-LOX-2)及环氧合酶(COX-2)的连续催化,大量合成并分泌前列腺素 E2(PGE2) 。PGE2 的释放引发了多米诺骨牌效应:一方面,它作用于癌细胞自身,激活泛素样蛋白 UHRF1 等致癌信号,加速癌细胞的上皮-间充质转化(EMT)和远处转移 ;另一方面,PGE2 结合在 CD8⁺ T 细胞表面的 EP2/EP4 受体上,直接瘫痪其细胞毒性分泌功能,并协助扩张 Tregs 群体,构成了一个牢不可破的病理正反馈环路 。

    为直观解析这些复杂的代谢网络,我们将其核心机制梳理如下:

    代谢重编程途径 关键酶/受体/转运体 TAMs 胞内代谢后果 导致肿瘤微环境免疫逃逸的具体机制 葡萄糖代谢 GLUT1, HK2, PKM2, HIF-1α

    糖酵解与 OXPHOS 灵活切换,生成快速运动所需的 ATP 及缺氧适应

    与 T 细胞竞争葡萄糖导致 T 细胞 IFN-γ 产能崩溃;分泌 VEGF-A 促新生血管形成 精氨酸代谢 精氨酸酶1 (ARG1)

    极度消耗底物 L-精氨酸,大量生成鸟氨酸与多胺副产物

    L-精氨酸耗竭导致 T 细胞 CD3ζ 链降解,诱发细胞无能;多胺反哺促进肿瘤细胞增殖 谷氨酰胺代谢 谷氨酰胺酶 (GLS), 谷氨酰胺合成酶 (GS)

    提供 α-KG 回补 TCA 循环,支持脂质与核苷酸的大量从头合成

    维持 M2 型巨噬细胞的长效存活与重塑基质的极化表型 色氨酸代谢 吲哚胺-2,3-双加氧酶 (IDO1)

    大量消耗 TME 中的色氨酸,生成高浓度的犬尿氨酸代谢物

    犬尿氨酸激活 T 细胞的 AhR 受体,诱导调节性 T 细胞 (Tregs) 的分化与扩增 脂质代谢 CD36, MSR1, PPARγ, 15-LOX-2

    大量摄取外源脂质形成脂滴,强化脂肪酸氧化 (FAO) 能量产出

    合成并分泌 PGE2,促进肿瘤细胞 EMT 并抑制抗肿瘤 T 细胞的免疫应答 三、 乳酸化修饰(Lactylation):连接糖代谢危机与表观遗传重塑的“分子桥梁”

    如果我们要评选过去五年中肿瘤代谢与表观遗传学交叉领域最震撼人心的突破,非“乳酸化修饰”(Lactylation)莫属。在长达近一个世纪的时间里,乳酸(Lactate)一直被生物学界刻板地视为缺氧代谢的终末副产物,是导致局部组织酸中毒和肌肉疲劳的“代谢废物”。然而,2019年芝加哥大学赵英明教授团队在国际顶级期刊《Nature》上首次报道了组蛋白的乳酸化修饰(Histone Lactylation),彻底颠覆了这一陈旧认知。这一划时代的发现证明,乳酸绝不仅是代谢废料,而是一种能够直接进入细胞核、参与深层表观遗传转录调控的强大信号分子 。

    在肿瘤微环境中,癌细胞通过几近疯狂的需氧糖酵解产生海量的 L-乳酸。这些积累在组织间隙的乳酸,通过巨噬细胞膜表面的单羧酸转运蛋白(MCTs,如 MCT1/MCT4)被 TAMs 大量摄取入胞内 。在巨噬细胞的细胞质与细胞核网络中,乳酸首先被酶促转化为高活性的乳酰辅酶A(Lactyl-CoA)。随后,在特定乙酰基转移酶(如 p300 家族蛋白)的非经典催化作用下,乳酰基团被共价连接到组蛋白(如 H3K18la)或其他关键非组蛋白的赖氨酸残基上,完成“乳酸化修饰” 。

    1. “乳酸时钟”:驱动 TAMs 走向不可逆的免疫抑制深渊

    赵英明团队的研究揭示了一个令人警醒的机制——“乳酸时钟”(Lactate clock)。在巨噬细胞被炎性信号初步激活的后期,随着糖酵解产生或外源摄取的乳酸浓度不断升高,TAMs 胞内组蛋白的乳酸化水平呈时序性、阶梯式上升。这种由乳酸介导的组蛋白修饰,其空间体积大于传统的乙酰化修饰,能够极其有效地松弛染色质构象,直接打开了诸如 Arg1 (精氨酸酶1)、 Retnla 、 Mgl2 等典型 M2 型免疫抑制相关基因的启动子区域 。

    这一修饰过程不仅在转录层面促使巨噬细胞从早期的促炎状态平滑过渡到晚期的促组织修复与免疫抑制状态,更完美解释了一个长久以来的临床谜团:为何在充满高浓度乳酸的肿瘤微环境(如低氧核心区)中,即便给予强烈的促炎刺激,TAMs 依然总是不可逆转地滑向促肿瘤的 M2 极化深渊 。乳酸化,正是癌细胞利用自身代谢废物对免疫系统进行的一场教科书般的表观遗传“洗脑”。

    1. 巅峰机制解析:BCL3 K21 位乳酸化如何主导胰腺癌的免疫逃逸

    乳酸化修饰的内涵远不止于组蛋白。在最新的一项针对“癌症之王”——胰腺导管腺癌(PDAC)的巅峰研究中(近期刊载于 bioRxiv 等平台,引起极大学术震动),科学家将代谢重编程与非组蛋白表观遗传的交织演绎到了极致 。众所周知,PDAC 以极度增生的致密促纤维化间质和极度匮乏的血供著称,其微环境中的缺氧程度和乳酸浓度几乎冠绝所有实体瘤。

    该研究利用高精度代谢组学与全基因组乳酸化图谱(Global lactylome profiling)发现,当 PDAC 内部的 TAMs 摄取了极其浓烈的肿瘤源性 L-乳酸后,其细胞内的关键转录共调节因子 BCL3(B细胞淋巴瘤3蛋白)在特定的赖氨酸第21位点(K21)发生了位点特异性的 L-乳酸化修饰 。

    这一修饰并非无关痛痒的点缀,K21 位的乳酸化犹如一个极为敏锐且具有决定性的“分子开关”,引发了后续一系列灾难性的级联反应:

    1. 静电势崩溃与核易位 :赖氨酸原本携带的正电荷被乳酰基团中和,不仅改变了 BCL3 的局部表面电荷分布,更引发了深度的蛋白质变构效应。这种构象变化直接驱动原本在胞质中处于游离或非活性状态的 BCL3 发生显著的核易位(Nuclear translocation) 。 2. 异常复合体的锁定 :进入细胞核后,乳酸化的 BCL3 表现出对经典炎症通路 NF-κB 家族 p50 亚基极其异常的高亲和力,两者结合形成了一个在热力学上异常稳固的 BCL3-p50 异源二聚体复合体 。 3. 空间位阻与竞争性排斥 :这个非经典的 BCL3-p50 复合体凭借其强大的结合亲和力与空间位阻优势,无情地将原本结合在靶基因 DNA 响应元件上的促炎亚基 p65 强行“排挤”出去(Competitively displaces the pro-inflammatory p65 subunit) 。 4. 转录输出的彻底重接线(Rewiring) :随着 p65 被驱逐,NF-κB 信号通路的转录输出发生了从“促炎/抗肿瘤”到“抑炎/促肿瘤”的灾难性重接线。TAMs 彻底关闭了 TNF-α、IL-1β 等关键促炎因子的转录,转而开启了支持肿瘤基质增生与免疫排斥的网络 。

    为了验证这一极致的分子逻辑,研究人员在原位胰腺癌小鼠模型中,通过基因编辑技术将巨噬细胞中的 BCL3 精准替换为丧失乳酸化能力的突变体(K21R)。奇迹发生了:面对同样高浓度的乳酸压力,K21R 突变体巨噬细胞完全免疫了乳酸驱动的表型重塑,肿瘤生长受到了前所未有的严重限制 。进一步结合临床胰腺癌患者队列的空间转录组分析,证实高表达“BCL3-乳酸化”特征的 TAMs,在物理空间上与 CD8⁺ T 细胞被排斥的“冷肿瘤区域”(Cold tumor zones)达到了完美的共定位,并且是预测患者生存期极度恶化的独立且强效的分子标志物 。

    这一发现的学术震撼力在于:它首次将乳酸的生物学功能从宽泛的组蛋白结构调节,精细化拓展至对特定转录因子(非组蛋白)的原子级构象调控。更为重要的是,它为靶向胰腺癌等“免疫沙漠”微环境,提供了一个史无前例的精确干预靶点——靶向 BCL3 及其乳酸化机制,将成为逆转巨噬细胞病理极化的新一代核武器。

    四、 衣康酸(Itaconate):三羧酸循环的“代谢破缺”与免疫代谢的双刃剑

    如果说乳酸化是糖酵解危机向表观遗传延伸的桥梁,那么衣康酸(Itaconate)则是线粒体核心代谢枢纽——三羧酸循环(TCA Cycle)发生“代谢破缺”(Metabolic Break)后诞生的最璀璨、但也最具争议的免疫代谢物 。

    在生理状态下,三羧酸循环是一个闭环的能量引擎。然而,当巨噬细胞遭遇强烈的炎性刺激(如 Toll 样受体配体 LPS 刺激)时,为了迅速满足应激抗感染的巨大生物合成需求,其线粒体代谢网络会发生一种近乎悲壮的“断腕”式重配。TCA 循环会在异柠檬酸脱氢酶(IDH)催化步骤处发生剧烈的代谢断裂(Break),导致上游的柠檬酸和顺乌头酸大量积累。此刻,一种名为免疫应答基因1(IRG1,现统称为乌头酸脱羧酶 ACOD1)的酶会被极其迅猛地诱导表达。ACOD1 迅速接管了积累的顺乌头酸,催化其脱羧生成一种全新的代谢物——衣康酸 。

    1. 衣康酸的多维抗炎与免疫调节机制:以柔克刚的分子化学

    衣康酸并非一种普通的有机酸,它本质上是一种具有极强亲电性(Electrophilic properties)的 α,β-不饱和二羧酸 。这一独特的化学结构特征,使得它能够越过传统的受体-配体结合模式,直接对靶蛋白的关键半胱氨酸残基发起迈克尔加成反应(Michael addition),进行共价的“烷基化修饰”(Alkylation)。这种基于亲电性的直接修饰,赋予了衣康酸以极高效率抑制过度炎症的超能力。

    • 抑制琥珀酸脱氢酶(SDH)的连锁反应 :作为琥珀酸的同系物,衣康酸能够竞争性地与线粒体复合体 II(即琥珀酸脱氢酶,SDH)结合并抑制其活性。这一抑制行为导致了琥珀酸(Succinate)的大量累积,同时强效阻断了由 SDH 逆向电子传递(RET)产生的大量线粒体活性氧(mtROS) 。mtROS 的锐减直接从源头上掐断了 NLRP3 炎症小体的组装与过度激活,从而防止了机体在败血症等极端感染中死于自身的“细胞因子风暴”。 • 靶向 KEAP1-NRF2 抗氧化防御轴 :衣康酸能够特异性地烷基化 KEAP1 蛋白上的关键半胱氨酸残基。被修饰后的 KEAP1 发生变构,被迫释放出其原本禁锢的关键抗氧化转录因子 NRF2。NRF2 迅速发生核易位,启动包括血红素加氧酶-1(HO-1)在内的一系列抗氧化及细胞护盾基因的转录,赋予细胞强大的抗氧化应激能力 。 • 巅峰靶向:直接瘫痪 JAK1 激酶以阻断 M2 极化 :在关于巨噬细胞 M2 极化的研究中,最新发表在顶刊《Cell Metabolism》上的重磅研究揭示了衣康酸最精妙的一击。研究证实,内源性衣康酸及其具有高细胞膜渗透性的衍生物(如 4-辛基衣康酸,4-OI),能够直接靶向并共价修饰 JAK1 激酶上多个极度保守的半胱氨酸残基(包括 Cys715、Cys816、Cys943、Cys1130) 。由于 JAK1 是传递 IL-4/IL-13 信号的咽喉要道,这种多位点的共价烷基化直接导致了 JAK1 激酶催化活性的全盘瘫痪。下游的 STAT6 无法被磷酸化,从而在绝对的源头上彻底阻断了巨噬细胞向替代激活(M2型)方向的极化进程 。在免疫性血小板减少症(ITP)等自身免疫性疾病的体外及活体模型中,4-OI 展现了非凡的纠正巨噬细胞失衡的治疗潜力 。

    1. 肿瘤微环境中的衣康酸悖论:是盾牌,还是刺向 T 细胞的毒刃?

    尽管衣康酸及其衍生物在对抗过度炎症及自身免疫疾病(如系统性败血症、银屑病、严重痛风、缺血再灌注损伤)中展现出了令人瞩目的临床转化前景,但在波诡云谲的肿瘤微环境中,它却暴露出“双刃剑”中极为黑暗的一面 。

    大量的活体肿瘤数据无情地揭示,TAMs 以及同样具有高度抑制性的髓源性抑制细胞(MDSCs),由于长期暴露在缺氧、低营养且充满肿瘤异常代谢物(如乳酸、前列腺素)的慢性应激与微弱炎症刺激下,会持续高水平表达 IRG1/ACOD1 酶。这些免疫抑制细胞不仅在胞内囤积衣康酸,还会通过特殊的流出泵将其源源不断地释放到肿瘤微环境中 。

    令人毛骨悚然的是,这些释放到胞外的衣康酸,能够被正在努力向肿瘤核心区发起冲锋的效应性 CD8⁺ T 细胞大量摄取 。一旦进入 T 细胞胞内,强亲电性的衣康酸会无差别地攻击 T 细胞关键代谢酶的半胱氨酸残基,直接导致 T 细胞的代谢引擎瞬间“熄火”,引发深刻的功能衰竭(Functional exhaustion)和免疫应答瘫痪。实验证明,如果在荷瘤小鼠中通过基因技术全局敲除 Acod1 基因,切断衣康酸的供应,抗肿瘤 CD8⁺ T 细胞的浸润度、杀伤力和多能性都会得到奇迹般的恢复,MDSC 的积累大幅减少,肿瘤的增殖曲线被显著压制 。

    然而,生命的奇妙远超我们的预想。衣康酸的故事并非只有绝望。近期《Nature》子刊等期刊上的突破性研究揭示了另一个令人惊叹的侧面:不仅仅是先天免疫细胞,某些特定状态下的 肿瘤细胞自身 也能截获并利用 IRG1-衣康酸这套防御网络,但产生的后果却截然不同。

    研究人员发现,如果使用临床上长期作为疫苗防腐剂的硫柳汞(Thimerosal),能够非常特异性地诱导肿瘤细胞(注意,是肿瘤细胞而非巨噬细胞)内部的 IRG1 大量表达。硫柳汞通过触发肿瘤细胞的 ROS-RIPK3-IRF1 信号级联轴,强效上调了 IRG1 并催化产生衣康酸。但这一次,肿瘤细胞内积累的衣康酸并没有去毒害 T 细胞,反而通过诱导关键转录因子 TFEB 的核易位,剧烈上调了肿瘤细胞自身 MHC-I 类分子的表达和抗原提呈相关基因组的转录 。这一出人意料的代谢重配,意外且极大地增强了肿瘤细胞的“免疫原性”(Immunogenicity)。在淋巴瘤等小鼠模型中,通过瘤内注射硫柳汞诱导衣康酸生成,不仅将原本冷酷的肿瘤微环境彻底“点燃”,更使得后续的过继性 T 细胞疗法(ACT)和抗 PD-1 免疫检查点阻断疗法取得了极为惊人的抗肿瘤协同疗效 。这一反直觉的发现,彻底打破了我们对代谢物功能的刻板界定,将衣康酸的生物学功能推向了极其深邃的细胞特异性与空间特异性维度。

    五、 表观遗传与代谢的深度“串扰”(Crosstalk):重写底层生命代码

    在对“巨噬细胞极化2.0”的无尽探究中,一个宏大的生命科学命题渐渐浮出水面:代谢重编程绝不是被禁锢在细胞质细胞器(如线粒体、内质网)内简单的酶促生化反应,它已经以极其隐蔽而深远的方式,深植于细胞核内的染色质三维结构网络中,构成了一个异常复杂的“代谢-表观遗传交叉串扰”(Metabolic-Epigenetic Crosstalk)全景图 。

    巨噬细胞在适应肿瘤微环境压力时,其代谢通路中出现波动的多种中间产物,恰恰构成了表观遗传修饰酶(如组蛋白乙酰转移酶 HATs、甲基转移酶 KMTs、去甲基化酶 KDMs 以及 DNA 甲基转移酶 DNMTs)运作过程中不可或缺的辅因子(Cofactors)、底物(Substrates),抑或是致命的竞争性抑制剂 。代谢流的细微改变,即刻转化为表观遗传密码的无声篡改。

    • 乙酰辅酶A(Acetyl-CoA)的潮汐与乙酰化景观 :Acetyl-CoA 处于多种代谢途径的十字路口。在肿瘤核心区遭遇极度缺氧或葡萄糖匮乏时,巨噬细胞胞质及核内由 ATP-柠檬酸裂解酶(ACLY)生成的 Acetyl-CoA 浓度呈断崖式下跌。作为所有乙酰化修饰的唯一底物,Acetyl-CoA 的匮乏直接导致了 TAMs 组蛋白全基因组乙酰化水平的急剧滑坡。染色质由于失去了乙酰基团的空间排斥力而趋于高度浓缩(Heterochromatinization),大量与抗原提呈、炎症趋化相关的关键基因启动子被强行闭锁 。 • 蛋氨酸循环、α-酮戊二酸与甲基化的博弈 :S-腺苷甲硫氨酸(SAM)是体内唯一可用的活性甲基供体,其浓度直接受到微环境氨基酸丰度的支配。与此同时,TCA 循环的重要代谢产物 α-酮戊二酸(α-KG),不仅是线粒体呼吸的中间体,更是核内 JmjC 结构域组蛋白去甲基化酶(如 JMJD3)和 TET 家族 DNA 去甲基化酶的专一性且绝对必需的辅因子 。 • 琥珀酸的反向扼杀与超甲基化危机 :正如我们在衣康酸机制中所见,由 SDH 抑制导致的大量琥珀酸(Succinate)累积,不仅能在细胞质中稳定 HIF-1α 发挥促血管生成作用,当它渗入细胞核时,更展现出狰狞的一面。在生化结构上,琥珀酸是内源性的 α-KG 竞争性拮抗剂。高浓度的琥珀酸能够直接竞争性地结合并瘫痪 TET 酶和 JMJD3 的催化活性,导致巨噬细胞面临全基因组的 DNA 与组蛋白超甲基化(Hypermethylation)危机,大量原本处于开放状态的促炎基因启动子由于甲基化标记的堆积而丧失可及性 。

    在更为宏观的细胞信号通路上,肿瘤微环境引发的内质网应激(ER Stress)通路——如 PERK 激酶级联反应,也被证实能够通过巧妙的代谢-表观途径推动 TAMs 的免疫抑制功能走向极致。由于局部微环境酸中毒及错误折叠蛋白的堆积,高度激活的 PERK 能够反常地上调巨噬细胞的线粒体丝氨酸生物合成途径。丝氨酸合成的繁荣促进了 α-KG 的海量生成。这些过量的 α-KG 随后如洪流般涌入细胞核,极大地增强了组蛋白去甲基化酶 JMJD3 的活性。JMJD3 犹如一把精密的生化剪刀,精准地去除了诸如 Irf4 、 Pparg 及 Mgl2 等典型免疫抑制性靶基因启动子上的抑制性甲基化标记(如 H3K27me3)。通过这一连串令人眼花缭乱的跨空间操作,PERK 信号最终在转录的最底层,死死地锁定了 TAMs 促肿瘤、促修复的 M2 表型 。

    由此可见,当我们试图在临床上使用小分子药物阻断 TAMs 的某个特定代谢酶时,我们绝不仅仅是在掐断为其提供物理运动能量的供给线,我们实际上是在底层重写 TAMs 的表观遗传密码,是在试图唤醒一个被深度催眠的免疫卫士。

    六、 靶向 TAMs 代谢与微环境的下一代肿瘤免疫治疗策略展望

    基于对“巨噬细胞极化2.0”与微环境深度代谢重编程机理的透彻理解,我们便能深刻明白,为何在过去的十年中,那些试图使用小分子抑制剂(如单药使用 CSF1R 抑制剂或单纯的 CCL2 阻断剂)在实体瘤中系统性、无差别地清剿整个 TAMs 群体的策略,往往会在昂贵的 III 期临床试验中遭遇滑铁卢。因为这种简单粗暴的“焦土政策”,在消灭病理性的 SPP1⁺ TAMs 的同时,也无差别地抹杀了那些如 C1QC⁺ TAMs 般极具宝贵抗肿瘤潜力的良性亚群,彻底摧毁了残存的抗原提呈希望 。

    下一代的精准肿瘤免疫治疗范式,必将向“精确靶向特定免疫代谢亚群”以及“通过干预核心代谢网络实现活体极化逆转(Repolarization)”的高维战略迈进 。

    1. 靶向核心代谢通路的药理学干预:破除能量枷锁

    针对 TAMs 在糖、脂、氨基酸代谢上展现出的特定脆弱性,多款前沿的代谢抑制剂已经走出实验室,正步履维艰却又满怀希望地向临床转化 。

    为了更为系统地展现这些令人振奋的临床与临床前研究进展,我们将其整理于下表:

    治疗策略分类 代表性药物/候选分子 靶向的具体代谢靶点 对肿瘤微环境及 TAMs 的干预效果预估与临床现状 糖酵解抑制途径 2-脱氧-D-葡萄糖 (2-DG)

    竞争性抑制己糖激酶 (HK)

    在剥夺癌细胞能量的同时,能有效阻断单核细胞向缺氧核心区的趋化迁移及 M2 极化。已完成早期实体瘤临床试验 糖酵解关键酶变构 紫草素 (Shikonin), DASA-58

    抑制 PKM2 核易位 / 稳定 PKM2 四聚体

    强效阻断 PKM2 发挥非经典的促炎与促血管生成转录共激活功能,有效逆转微环境的高度抑制状态 重塑缺氧适应性信号 Belzutifan, PX-478

    强效口服 HIF-2α 抑制剂 / HIF-1α 抑制剂

    瓦解驱动 SPP1⁺ TAMs 终末分化的核心环境压力。Belzutifan 已获批用于 VHL 综合征相关癌症的治疗 中枢代谢调控轴抑制 CYH33, MK-2206

    阻断 PI3K/AKT/mTOR 信号转导枢纽

    显著削减微环境中 M2 样巨噬细胞与 Tregs 的绝对丰度,大幅增强效应 CD8⁺ T 细胞的浸润与细胞毒活性

    1. 纳米医学与巨噬细胞原位靶向递送的工程学奇迹

    不可否认,系统性地施用代谢抑制剂(特别是糖酵解与 OXPHOS 抑制剂)往往会因不可避免的脱靶效应,在正常组织(如心肌、神经系统)中引发令人难以接受的严重毒副作用 。在这一困境下,纳米递送技术(Nanomedicine)为靶向 TAMs 的精准代谢重编程提供了前所未有的分辨率。

    以麻省理工学院(MIT)Koch 综合癌症研究所 Sangeeta Bhatia 院士实验室为代表的前沿工程学团队,正在开发一系列令人叹为观止的物理-生物复合干预策略。研究人员利用具备特殊靶向多肽修饰的纳米脂质体,能够将极性代谢抑制剂、特定代谢酶的 siRNA 或衣康酸衍生物特异性地、高载量地递送至高表达 CD36 或 MSR1 清道夫受体的 TAMs 胞质内 。更进一步地突破在于合成生物学——研究人员利用去除了毒力因子的无致病性工程化细菌,利用其天然的厌氧趋向性,使其精确靶向并定植于实体瘤最深处的坏死缺氧区(此处正是 SPP1⁺ TAMs 的大本营)。这些细菌如同特洛伊木马,在肿瘤原位源源不断地分泌干预 TAMs 代谢的有效载荷分子,成功在活体模型中将病理性的 M2 表型强行扭转为具有猛烈肿瘤杀伤力的 M1 表型,并观察到了极其显著的肿瘤组织退缩 。

    1. 嵌合抗原受体巨噬细胞(CAR-M)的装甲化崛起

    在细胞过继治疗(ACT)领域,CAR-T 细胞虽然在血液系统恶性肿瘤中取得了彪炳史册的辉煌,但在实体瘤面前却往往折戟沉沙。实体瘤外围致密的细胞外基质物理屏障,以及内部极度恶劣的代谢抑制微环境(高乳酸、低营养),使得 CAR-T 细胞一旦浸润便迅速陷入能量枯竭与功能衰竭。此时,巨噬细胞由于天然具备在各种恶劣组织器官中穿梭、趋化浸润的强大游走能力和极其旺盛的吞噬本能,被赋予嵌合抗原受体后的 CAR-M(Chimeric Antigen Receptor Macrophages)顺理成章地成为了撕裂实体瘤防线的新世代利器 。

    通过先进的基因编辑与细胞合成技术,科学家们不仅赋予了巨噬细胞靶向识别肿瘤抗原的“雷达”,更正在体外构建具有“代谢装甲”(Metabolically Armored)的超级细胞。例如,将能够抵抗高浓度乳酸抑制的突变体基因,或者彻底消除前文所述 BCL3 K21 乳酸化位点的变异体基因,稳健地整合进 CAR-M 的底盘基因组中。这些经过史诗级武装的“终结者”细胞一旦被输注入患者体内并渗透进 TME,它们不仅能够完全无视致命的低 pH 与高乳酸化学胁迫,持续不断地发挥生猛的吞噬作用嚼碎癌细胞,还能作为微环境的“改造者”,通过大量分泌促炎趋化因子,从根本上颠覆肿瘤原有的病理代谢生态,并将原本处于沉睡或耗竭状态的宿主自身适应性 T 细胞重新唤醒,发动联合清剿 。

    “生命的本质,在于物质与能量在高度组织化结构中的有序流动。”而在实体肿瘤这个被演化力量极度扭曲的修罗场中,微环境则是这场物质与能量流动被自私的癌细胞极致剥削的至暗之地。

    RayBiotech小鼠巨噬细胞阵列RayPlex® Mouse Macrophage Bead Array (12-Plex),一次性定量检测12个小鼠巨噬细胞相关的关键因子:IL-1 beta, IL-10, TGF beta 1, IL-18, IL-23, IL-12 p70 (IL12A), CXCL1 (KC), IL-6, TNF alph, TARC (CCL17), GCSF (CSF3), MDC (CCL22),是研究小鼠巨噬细胞的有利工具,助力科学家们的巨噬细胞研究事业。通过本文的系统性俯瞰与幽微梳理,我们可以获得一个极其清晰的顶层科学认知:巨噬细胞的极化 2.0,早已不再是传统生化教科书上那些扁平而僵硬的细胞表面 CD 分子标志物的简单罗列。它是一幅深刻交织在肿瘤三维空间地理、线粒体三羧酸循环破缺、深层蛋白质乳酸化修饰以及全基因组表观遗传调控网络中的超高维动态图景。

    从被海量 L-乳酸“绑架”而被迫走向助纣为虐的异常 BCL3-p50 复合体,到因衣康酸的“代谢破缺”而阻断宿主炎性风暴的双刃剑机制;从游走于深邃缺氧坏死区、大肆促进病理血管生成的 SPP1⁺ 巨噬细胞群,到坚守在抗肿瘤前线、苦苦提呈抗原却缺乏支援的 C1QC⁺ 巨噬细胞群……这一切,绝非仅仅是肿瘤细胞与宿主免疫系统之间为了争夺微末的葡萄糖、脂质与氨基酸等基本生存资源而展开的“零和博弈”。这是癌细胞利用自身的代谢废弃物作为生化武器,通过篡改底层的表观遗传密码,对宿主最古老的先天免疫卫士进行的一场堪称完美的“信息学洗脑”与“系统级背叛”。

    洞悉并精准阻断这些错综复杂的恶性“代谢-免疫交叉串扰”(Metabolic-Immune Crosstalk),正成为现代医学彻底攻克实体瘤坚固堡垒的最关键制胜之钥。在已经拉开帷幕的肿瘤免疫代谢治疗新纪元里,我们唯有深刻领悟 TAMs 充满挣扎与妥协的代谢生存哲学,以高度特异性的代谢小分子靶向药、具备极高时空精度的纳米生物靶向载体,以及被合成生物学极致武装的工程化 CAR-M 细胞作为我们的终极武器,我们才能真正破除实体瘤微环境那层似乎牢不可破的免疫排斥魔咒。让生命的曙光与不屈的希望,在人类抗击癌症这首波澜壮阔的生命交响乐的决战中,再度璀璨闪耀。

    ** **

    本文主要参考文献

    1. Zhang, D., Tang, Z., Huang, H., Zhou, G., Cui, C., Weng, Y., … & Zhao, Y. (2019). Metabolic regulation of gene expression by histone lactylation. Nature, 574(7779), 575-580.

    2. Ji, P. X., Zheng, J. H., Ma, X. S., Yu, F., Lu, Y. W., Wo, Q., … & Yong-Wei, S. (2026). L-Lactate reprograms tumor-associated macrophages to drive pancreatic cancer progression via BCL3 lactylation. bioRxiv, 2026-03.

    3. Runtsch, M. C., Angiari, S., Hooftman, A., Wadhwa, R., Zhang, Y., Zheng, Y., … & O’Neill, L. A. (2022). Itaconate and itaconate derivatives target JAK1 to suppress alternative activation of macrophages. Cell metabolism, 34(3), 487-501.

    4. Tannahill, G. Á., Curtis, A. M., Adamik, J., Palsson-McDermott, E. M., McGettrick, A. F., Goel, G., … & O’neill, L. (2013). Succinate is an inflammatory signal that induces IL-1β through HIF-1α. Nature, 496(7444), 238-242.

    5. Cheng, S., Li, Z., Gao, R., Xing, B., Gao, Y., Yang, Y., … & Zhang, Z. (2021). A pan-cancer single-cell transcriptional atlas of tumor infiltrating myeloid cells. Cell, 184(3), 792-809.

    6. Halbrook, C. J., Lyssiotis, C. A., Di Magliano, M. P., & Maitra, A. (2023). Pancreatic cancer: Advances and challenges. Cell, 186(8), 1729-1754.

    7. Biswas, S. K., & Mantovani, A. (2010). Macrophage plasticity and interaction with lymphocyte subsets: cancer as a paradigm. Nature immunology, 11(10), 889-896.

    8. DeNardo, D. G., & Ruffell, B. (2019). Macrophages as regulators of tumour immunity and immunotherapy. Nature Reviews Immunology, 19(6), 369-382.

    9. Pavlova, N. N., & Thompson, C. B. (2016). The emerging hallmarks of cancer metabolism. Cell metabolism, 23(1), 27-47.

    1

    0. Klichinsky, M., Ruella, M., Shestova, O., Lu, X. M., Best, A., Zeeman, M., … & Gill, S. (2020). Human chimeric antigen receptor macrophages for cancer immunotherapy. Nature biotechnology, 38(8), 947-953.

    线粒体研究专题

    线粒体自噬(Mitophagy)是代谢重编程(Metabolic Reprogramming)的“因”还是“果”?这个问题可能问错了

    代谢重编程(Metabolic Reprogramming)的“遥控器”是谁?线粒体嵴(Mitochondrial Cristae)的形态可能就是答案

    cGAS-STING 遇上铁死亡(Ferroptosis):线粒体 DNA 释放引发的细胞内稳态风暴

    一文读懂线粒体:线粒体动力学/代谢重编程/自噬/PINK1/Parkin通路/BNIP3L/Nix和FUNDC1通路

    一文读懂线粒体自噬(mitophagy)信号通路PINK1/Parkin通路及“微自噬”(MDVs)及多因子芯片

    线粒体自噬Mitochondrial Autophagy—mitophagy:线粒体自噬机制,从PDR到Parkin/PINK1

    当线粒体自噬(mitophagy)遇上铁死亡“Ferroptosis”:细胞命运的博弈与平衡

    外周免疫耐受专题

    诺贝尔生理学或医学奖—调节性T细胞(Tregs):外周免疫耐受的信号转导网络(PI3K/AKT/mTOR/TGF-β等信号通路)

    诺贝尔生理学奖—外周免疫耐受机制及其相关信号通路(PI3K-Akt/TGF-beta)深度解析:从Foxp3到免疫治疗的平衡艺术

    img_02.jpg

  • 缺氧微环境下HIF-1α(HIF1a)驱动的代谢重编程在巨噬细胞抗铁死亡中的作用与机制

    > 在生命科学的宏大叙事中,氧气不仅是能量代谢的基石,更是塑造细胞命运的关键信号分子。

    img_01.webp

    在生命科学的宏大叙事中,氧气不仅是能量代谢的基石,更是塑造细胞命运的关键信号分子。作为先天免疫系统的核心,巨噬细胞(Macrophages)表现出了惊人的环境适应能力,尤其是在肿瘤组织核心、缺血器官或慢性炎症病灶等极端缺氧(Hypoxia)微环境中。在这些区域,氧分压往往显著低于生理稳态水平,迫使巨噬细胞启动一套精密的分子防御机制以维持其生存与免疫稳态。近年来,铁死亡(Ferroptosis)作为一种不同于凋亡和坏死的调节性细胞死亡方式,因其在炎症调节与肿瘤免疫中的核心地位而备受瞩目 。作为代谢重编程的枢纽,缺氧诱导因子-1α(Hypoxia-Inducible Factor-1α, HIF-1α)如何通过协调复杂的糖、脂、铁代谢通路,赋予巨噬细胞在极端应激下的“金刚不坏之身”,已成为当前细胞生物学与免疫代谢研究的前沿热点 。

    在常氧条件下,巨噬细胞内的HIF-1α处于极其活跃的周转状态。这种低水平的维持并非源于合成不足,而是由于一种高度依赖氧气的降解机制。脯氨酰羟化酶(Prolyl Hydroxylases, PHDs)作为细胞内的氧气传感器,利用氧气、和α-酮戊二酸(α-KG)作为底物,对HIF-1α蛋白序列中的特定脯氨酸残基进行羟基化修饰 。这一化学修饰标志着HIF-1α被von Hippel-Lindau(VHL)E3泛素连接酶复合物识别,随后经由26S蛋白酶体途径彻底清除。

    然而,当微环境进入缺氧状态,PHDs的活性因底物氧气的匮乏而受到抑制。此外,在巨噬细胞激活过程中积累的琥珀酸(Succinate)也会作为PHDs的竞争性抑制剂,干扰其对HIF-1α的修饰 。这种双重的“刹车”失效导致HIF-1α在胞质内迅速积累,并转位至细胞核内。在核内,它与组成型表达的HIF-1β亚基结合,形成功能性的异源二聚体,精准识别并结合在目标基因启动子区域的低氧反应元件(Hypoxia Response Elements, HREs)上,从而拉开了一场史诗般的代谢重编程序幕 。

    巨噬细胞在HIF-1α的驱动下,最直观的改变是能量代谢模式的剧烈转向。为了在低氧条件下维持ATP的供应并减少线粒体ROS的生成,巨噬细胞表现出显著的有氧糖酵解增强,这一现象在免疫代谢领域被赋予了深刻的功能意义 。

    HIF-1α是葡萄糖转运蛋白1(GLUT1)和一系列糖酵解限速酶的强效转录激活因子。在缺氧的巨噬细胞中,GLUT1的表达水平可提升数倍,确保了充足的碳源摄入 。随后的己糖激酶2(HK2)、磷酸果糖激酶1(PFK1)以及丙酮酸激酶M2(PKM2)在HIF-1α的诱导下,大幅提升了糖酵解的整体通量。这种代谢流的转向不仅是为了生存,更是为了极化功能的实现。例如,核转位的PKM2能够进一步增强HIF-1α的转录活性,形成一个旨在最大化糖酵解流的正反馈环路 。

    在常氧条件下,丙酮酸通常进入线粒体进行三羧酸循环(TCA)。而在缺氧微环境中,HIF-1α诱导丙酮酸脱氢酶激酶1(PDK1)的表达,通过磷酸化抑制丙酮酸脱氢酶(PDH),阻断了丙酮酸向乙酰辅酶A(Acetyl-CoA)的转化 。这一过程不仅减少了线粒体氧化磷酸化的负担,更重要的是,它降低了电子传递链产生超氧化物的风险,而这正是触发脂质过氧化的重要上游因素。最终,大量的丙酮酸在乳酸脱氢酶A(LDHA)的作用下转化为乳酸并排出胞外,维持了细胞内的氧化还原平衡 。

    要理解巨噬细胞如何抵抗铁死亡,首先必须剖析铁死亡的执行过程。铁死亡是一种由铁依赖性脂质过氧化(Lipid Peroxidation)驱动的细胞死亡形式 。其生化特征包括谷胱甘肽(GSH)的枯竭、谷胱甘肽过氧化物酶4(GPX4)失活以及活性氧(ROS)对多不饱和脂肪酸(PUFAs)的持续攻击 。

    铁是铁死亡的灵魂。细胞内存在一个由不稳定二价铁组成的游离铁库(Labile Iron Pool, LIP)。在过氧化物存在的情况下,通过芬顿反应产生破坏性极强的羟基自由基:

    img

    这些自由基会攻击细胞膜上磷脂(PLs)中所含的PUFAs,引发自发的链式过氧化反应,最终导致生物膜物理完整性的丧失和功能性膜蛋白的失活 。

    脂质过氧化的程度在很大程度上取决于膜脂的成分。酰基辅酶A合成酶长链家族成员4(ACSL4)是铁死亡的“合谋者”,它偏好于催化花生四烯酸(AA)和肾上腺酸(AdA)等PUFAs转化为相应的脂肪酰辅酶A,并最终嵌入磷脂膜中 。这些含有双键的PUFAs是脂质过氧化的理想底物。

    面对脂质过氧化的威胁,HIF-1α在巨噬细胞中构建的第一道防线是强化内源性抗氧化系统。最为核心的即是System-GSH-GPX4轴 。

    System是一个异二聚体氨基酸转运蛋白,由轻链亚基SLC7A11和重链亚基SLC3A2组成。HIF-1α在缺氧条件下能直接诱导SLC7A11的表达,或者通过调节其伴侣蛋白增强其在质膜上的稳定性 。增加的SLC7A11确保了大量外源性胱氨酸(Cystine)进入胞内,并迅速还原为半胱氨酸。半胱氨酸是合成GSH的限速原料,而GSH则是GPX4清除脂质过氧化物所必需的电子供体 。

    GPX4作为抗铁死亡的核心执行官,利用GSH将磷脂氢过氧化物(PL-OOH)还原为无害的脂肪醇(PL-OH) :

    img

    最近的研究表明,在特定的巨噬细胞亚群中,HIF-1α能够通过直接转录激活GPX4基因,显着增强其蛋白表达水平。这种在源头上增加“灭火器”数量的策略,使得巨噬细胞在缺氧和高铁环境下依然能够维持较低水平的膜脂损伤。下表总结了HIF-1α调控下的主要抗铁死亡防御分子及其机制:

    防御组分 关键蛋白 HIF-1α调控效应 在抗铁死亡中的生物学意义 系统

    SLC7A11

    直接转录激活/增强稳定性

    提升胞内GSH合成,增强氧化还原缓冲容量

    核心过氧化酶

    GPX4

    诱导表达

    直接中和膜脂过氧化物,防止膜完整性受损

    葡萄糖转运

    GLUT1

    显着上调

    增加糖酵解底物,为下游代谢提供碳源

    铁调控因子

    FPN (SLC40A1)

    促进转录

    增加胞内铁流出,压缩游离铁库(LIP)

    脂质去饱和

    SCD1

    诱导表达

    增加膜MUFA含量,通过竞争机制降低膜敏感性 如果说GPX4是“灭火器”,那么HIF-1α驱动的脂质重编程则是通过“阻燃改造”从根本上降低了铁死亡发生的几率。在巨噬细胞中,这一过程主要由硬脂酰辅酶A去饱和酶1(SCD1)和脂肪酸去饱和酶2(FADS2)介导 。

    SCD1是催化饱和脂肪酸(SFAs)向单不饱和脂肪酸(MUFAs)转化的关键酶 。HIF-1α在缺氧条件下能够直接结合在SCD1启动子区,强力诱导其表达。产生的MUFAs,如油酸,能够产生双重保护效应:一方面,MUFAs不含双键间的活泼氢,本身对过氧化反应具有极高的抗性;另一方面,MUFAs会竞争性地替代细胞膜磷脂中的PUFAs,从而显著降低了膜脂的“可燃性” 。这种脂质谱系的重写,是巨噬细胞在极端缺氧环境下能够实现铁死亡耐受的核心机制。

    除膜脂成分调整外,HIF-1α还诱导巨噬细胞形成大量的脂质液滴(Lipid Droplets)。SCD1和FADS2不仅参与膜脂重组,还促进中性脂肪在液滴中的螯合。这种液滴化过程可以被视为一种“代谢蓄水池”,它能够将过量的游离脂肪酸从不稳定的代谢池中移走,防止它们作为铁死亡的底物参与氧化应激。

    作为负责全身铁循环的哨兵,巨噬细胞必须在铁的储存与释放之间维持脆弱的平衡。在缺氧微环境中,HIF-1α通过调控铁转运蛋白(Ferroportin, FPN)和铁蛋白(Ferritin)的表达,实现了胞内的“去铁化”,从而切断了芬顿反应的物质来源 。

    FPN是目前已知唯一的细胞铁出口蛋白。在常氧条件下,铁调素(Hepcidin)会诱导FPN的内吞降解。而在缺氧状态下,HIF-1α能够直接增加FPN的转录,这在很大程度上抵消了铁调素的负调节作用 。通过加速将胞内游离铁排出至循环系统,巨噬细胞有效降低了不稳定铁库(LIP)的大小,使得即使在ROS水平较高的环境下,也难以触发大规模的铁依赖性脂质过氧化。

    除了外排,HIF-1α还调节铁蛋白重链(FTH1)和轻链(FTL)的丰度。铁蛋白能够以一种极其安全且惰性的方式包裹多达4500个铁原子。在缺氧应激下,HIF-1α不仅稳定了铁蛋白的表达,还抑制了由核受体共激活因子4(NCOA4)介导的铁蛋白自噬(Ferritinophagy),防止了铁离子的突然释放 。这种对铁离子的严密监控,构成了巨噬细胞抗铁死亡的物理基础。

    所有的抗氧化酶最终都需要电子的供应。在HIF-1α驱动的糖代谢重构中,一个常被忽视但至关重要的分支是磷酸戊糖途径(PPP)。HIF-1α能够上调葡萄糖-6-磷酸脱氢酶(G6PD)的活性,从而加速NADPH的产生 。

    NADPH在抗铁死亡中扮演着决定性的幕后推手角色。它是谷胱甘肽还原酶(GR)将氧化型谷胱甘肽(GSSG)还原为GSH所必需的辅因子 。此外,NADPH也是铁死亡抑制蛋白1(FSP1)催化泛醇(CoQH2)再生的唯一电子供体 。

    img

    可以说,没有NADPH的支撑,SLC7A11和GPX4构建的防御体系将如无源之水。HIF-1α通过强化PPP,确保了巨噬细胞拥有充足的“还原型货币”来应对缺氧微环境中的持久战。

    巨噬细胞的高度可塑性表现在其极化状态。传统的M1型(促炎型)和M2型(修复型)在铁死亡敏感性上表现出巨大的差异,而这背后的核心差异正是由HIF-1α定义的代谢特征 。

    M1型巨噬细胞主要依赖有氧糖酵解,这使其与HIF-1α的调控网络高度重合。M1型巨噬细胞展现出极高的SLC7A11表达水平和NADPH产率,这赋予了它们天生的铁死亡抵抗力 。这种抗性使其能够在伴随高ROS生成的炎症现场长时间存活,执行病原体清除功能。

    相比之下,M2型巨噬细胞更依赖脂肪酸氧化(FAO)和线粒体氧化磷酸化,其HIF-1α活性相对较低。由于缺乏高强度的糖酵解和PPP支持,M2型巨噬细胞在面对同等强度的铁死亡诱导剂时表现得更为脆弱 。

    下表对比了不同极化状态巨噬细胞的铁死亡敏感性特征:

    特征 M1 巨噬细胞 M2 巨噬细胞 主导代谢通路

    有氧糖酵解 / 磷酸戊糖途径

    脂肪酸氧化 / 氧化磷酸化

    HIF-1α 活性

    极高

    较低

    SLC7A11 / GPX4 水平

    显着上调

    基础表达

    铁死亡敏感性

    极低(高抵抗力)

    较高(易感性) HIF-1α驱动的代谢重编程不仅是巨噬细胞的基础生理过程,更是多种重大疾病发生发展的核心驱动力。在肿瘤微环境中,巨噬细胞(TAMs)利用HIF-1α诱导的抗铁死亡机制在极端缺氧区存活并持续分泌促癌细胞因子 。诱导这些巨噬细胞发生铁死亡,已成为通过靶向肿瘤基质来增强免疫疗法敏感性的创新路径。此外,在急性肾损伤或心肌梗死中,通过激活HIF-1α信号通路来预增强巨噬细胞的代谢防御,可能成为减轻器官损伤的有效手段 。

    随着RayBiotech推出一系列高通量信号通路芯片,信号通路间的Crosstalk效应及信号通路的研究也变得越来越有开创性,以下几款信号通路芯片可助力各科学家的信号通路科研工作:

    一、mTOR Pathway Screening Array,人mTOR信号通路筛选芯片,货号:AAH-BLG-TOR,一次筛选检测人mTOR信号通路中的118个关键蛋白的相对表达情况,适用于血清,血浆,细胞培养上清,组织裂解液及细胞裂解液等。118个蛋白靶标列表如下:

    img_05.png

    二、NF-kappa B Pathway Screening Array,人NF-kappa B信号通路筛选芯片,货号:AAH-BLG-NFK,一次筛选检测NF-kappa B信号通路上的90个关键蛋白的相对表达水平,适用于血清,血浆,细胞培养上清,组织裂解液及细胞裂解液等。90个蛋白靶标列表如下:

    img_06.png

    综上所述,缺氧微环境下的HIF-1α不仅是一个被动的生存因子,更是一个主动的代谢建筑师。它通过跨越糖、脂、铁、还原力四个维度的代谢重构,在巨噬细胞周围构筑了一道密不透风的生化屏障。这种机制的复杂性不仅体现了细胞演化的精密性,也为我们理解复杂疾病提供了全新的坐标。巨噬细胞对铁死亡的抵抗,绝非单一基因的偶然胜利,而是整个细胞代谢系统在HIF-1α指挥下,对生命极限挑战做出的一场优雅而强力的回应。

    本文主要参考文献

    1. Dixon, S. J., Lemberg, K. M., Lamprecht, M. R., Skouta, R., Zaitsev, E. M., Gleason, C. E., … & Stockwell, B. R. (2012). Ferroptosis: an iron-dependent form of nonapoptotic cell death. cell, 149(5), 1060-1072.
    1. Stockwell, B. R. (2022). Ferroptosis turns 10: Emerging mechanisms, physiological functions, and therapeutic applications. Cell, 185(14), 2401-2421.

    3. Yang, Z., Su, W., Wei, X., Qu, S., Zhao, D., Zhou, J., … & Yao, B. (2023). HIF-1α drives resistance to ferroptosis in solid tumors by promoting lactate production and activating SLC1A

    1. Cell reports, 42(8).

    1. Tannahill, G. Á., Curtis, A. M., Adamik, J., Palsson-McDermott, E. M., McGettrick, A. F., Goel, G., … & O’neill, L. (2013). Succinate is an inflammatory signal that induces IL-1β through HIF-1α. Nature, 496(7444), 238-242.
    1. Zhang, D., Tang, Z., Huang, H., Zhou, G., Cui, C., Weng, Y., … & Zhao, Y. (2019). Metabolic regulation of gene expression by histone lactylation. Nature, 574(7779), 575-580.
    1. Jiang, X., Stockwell, B. R., & Conrad, M. (2021). Ferroptosis: mechanisms, biology and role in disease. Nature reviews Molecular cell biology, 22(4), 266-282.
    1. Bersuker, K., Hendricks, J. M., Li, Z., Magtanong, L., Ford, B., Tang, P. H., … & Olzmann, J. A. (2019). The CoQ oxidoreductase FSP1 acts parallel to GPX4 to inhibit ferroptosis. Nature, 575(7784), 688-692.
    1. Kapralov, A. A., Yang, Q., Dar, H. H., Tyurina, Y. Y., Anthonymuthu, T. S., Kim, R., … & Kagan, V. E. (2020). Redox lipid reprogramming commands susceptibility of macrophages and microglia to ferroptotic death. Nature chemical biology, 16(3), 278-290.
    1. Xuan, Y., Wang, H., Yung, M. M., Chen, F., Chan, W. S., Chan, Y. S., … & Chan, D. W. (2022). SCD1/FADS2 fatty acid desaturases equipoise lipid metabolic activity and redox-driven ferroptosis in ascites-derived ovarian cancer cells. Theranostics, 12(7), 3534.

    1

    0. Zheng, J., & Conrad, M. (2025). Ferroptosis: when metabolism meets cell death. Physiological Reviews, 105(2), 651-706.

    线粒体研究专题

    线粒体自噬(Mitophagy)是代谢重编程(Metabolic Reprogramming)的“因”还是“果”?这个问题可能问错了

    cGAS-STING 遇上铁死亡(Ferroptosis):线粒体 DNA 释放引发的细胞内稳态风暴

    一文读懂线粒体:线粒体动力学/代谢重编程/自噬/PINK1/Parkin通路/BNIP3L/Nix和FUNDC1通路

    一文读懂线粒体自噬(mitophagy)信号通路PINK1/Parkin通路及“微自噬”(MDVs)及多因子芯片

    线粒体自噬Mitochondrial Autophagy—mitophagy:线粒体自噬机制,从PDR到Parkin/PINK1

    当线粒体自噬(mitophagy)遇上铁死亡“Ferroptosis”:细胞命运的博弈与平衡

    外周免疫耐受专题

    诺贝尔生理学或医学奖—调节性T细胞(Tregs):外周免疫耐受的信号转导网络(PI3K/AKT/mTOR/TGF-β等信号通路)

    诺贝尔生理学奖—外周免疫耐受机制及其相关信号通路(PI3K-Akt/TGF-beta)深度解析:从Foxp3到免疫治疗的平衡艺术

    信号通路研究专题

    TGFb信号通路/TGFbeta信号通路(TGFβ Signaling Pathway)研究,看这一篇就够啦

    p53信号通路(p53 Signaling Pathway)研究,看这篇就够啦

    MAPK信号通路(MAPK Signaling Pathway)研究,看这一篇就够啦!

    NF-kB Signaling Pathway研究,看这一篇就够了

    JAK/STAT信号通路/JAK-STAT信号通路/JAK-STAT Signaling Pathway研究,看这一篇就够了

    mTOR(mammalian target of rapamycin)信号通路signaling pathway研究看这一篇就够

    PI3K-AKT信号通路(PI3K-AKT Signaling Pathway)研究,看这篇就够啦

    AMPK 信号通路(AMPK Signaling Pathway)研究,看这篇就够啦

    Wnt信号通路/WntβCatenin信号通路/WntβCatenin Pathway研究,看这一篇就够了

    ErbB信号通路(ErbB Signaling Pathway)研究,看这一篇就够了

    IGF-1 信号通路(insulin-like growth factor signaling pathway)研究看这篇就够啦

    HIF1-a信号通路/HIF1-α信号通路(HIF1-alpha Signaling Pathway)研究,看这一篇就够啦

    Hedgehog 信号通路(Hedgehog Signaling Pathway)研究,看这一篇就够啦!

    重磅!PI3K-AKT/JAKSTAT/AMPK/Wnt/ErbB/IGF1/HIF1a/mTOR等十三条高清信号通路图大汇总

    Notch信号通路(Notch Signaling Pathway)研究,看这一篇就够啦!

    PKC信号通路/PKCθ信号通路(PKC-Theta Signaling Pathway)研究,看这一篇就够啦!

    PPAR信号通路(PPAR Signalling Pathway) 研究,看这一篇就够啦 !

    代谢信号通路(Metabolic Signaling Pathway)研究,看这一篇就够啦!

    AMPK信号通路(AMPK Signaling Pathway)调控网络的深度解析与前沿洞察—能量代谢的“总司令”的任务分配

    HIF1a信号通路/HIF1α信号通路(HIF1-alpha Signaling Pathway):细胞氧气银行的智慧调控网络

    Wnt信号通路(WntβCatenin Signaling Pathway)的调控网络:从配体分泌到三维基因组重塑的精准控制

    img_07.jpg

  • 铁死亡Ferroptosis靠它,代谢重编程Metabolic Reprogramming靠它,巨噬细胞极化Macrophages Polarization还靠它!AMPK才是隐藏大Boss

    > 如果你近年来持续关注Cell、Nature和Science三大顶刊的高被引论文,你一定注意到一个现象:铁死亡、

    img_01.webp

    如果你近年来持续关注Cell、Nature和Science三大顶刊的高被引论文,你一定注意到一个现象:铁死亡、代谢重编程与巨噬细胞极化——这三个看似各自独立的研究领域,正在以一种前所未有的速度走向交汇。而站在这个交汇点中央的,并非某个刚被发现的新分子,而是一位已经被研究了超过三十年的"老将"——AMP活化蛋白激酶,也就是我们熟知的AMPK。

    AMPK曾长期被视为一个单纯的能量感应器,它在细胞ATP水平下降时被激活,随后通过磷酸化下游底物来恢复能量平衡。这个经典叙事维持了很多年,以至于不少研究者在听到AMPK时,脑海中仅浮现"能量代谢"四个字。然而,过去十年间,尤其是2018年以来的一系列里程碑式发现,彻底改写了我们对AMPK的理解。它不仅是能量的守门人,更是脂质命运的裁判、免疫细胞身份的塑造者,以及细胞生死抉择的关键调控节点。

    今天让我们以一种整合的视角,将AMPK在铁死亡调控、代谢重编程驱动和巨噬细胞极化决定这三个维度中的核心角色串联起来,揭示这一分子作为"隐藏大Boss"的深层逻辑。

    AMPK是一种进化上高度保守的丝氨酸/苏氨酸蛋白激酶,以异三聚体形式存在,由一个催化性α亚基和两个调节性亚基β与γ组成。在哺乳动物中,α亚基有α1和α2两种亚型,β亚基有β1和β2两种亚型,γ亚基则有γ1、γ2和γ3三种亚型,这些亚基的不同组合赋予了AMPK在不同组织和细胞类型中高度特异化的功能。

    AMPK的经典激活机制依赖于细胞内AMP/ATP比值的变化。当细胞遭遇能量胁迫——无论是葡萄糖剥夺、缺氧,还是线粒体功能障碍——AMP浓度升高,直接与γ亚基上的CBS结构域结合,引发构象改变,使催化环中Thr172位点暴露于上游激酶LKB1或CaMKKβ的磷酸化作用之下。这一激活过程极其精巧:AMP的结合不仅促进Thr172的磷酸化,还抑制磷酸酶对该位点的去磷酸化,形成了一种双重保险机制。Grahame Hardie教授在其2012年发表于Nature Reviews Molecular Cell Biology的经典综述中,将这一机制精辟地概括为"多层级变构调控",使AMPK对细胞能量状态的响应灵敏度提高了数百倍以上。

    但AMPK的意义远不止于感应能量。Reuben Shaw实验室在2018年同样发表于Nature Reviews Molecular Cell Biology的综述中系统阐述了一个重要观点:AMPK实际上是线粒体稳态的"守护者"。它不仅调控线粒体生物发生的转录程序——主要通过磷酸化PGC-1α实现,还直接参与线粒体分裂与融合动力学的调节,并且是线粒体自噬启动的关键激酶。这意味着,AMPK所管辖的领地远比我们最初设想的宽广。它并非只是一个被动的能量计量表,而是一个主动重塑细胞代谢景观的核心枢纽。

    理解了这一点,我们才能真正领会AMPK为何能够同时插手铁死亡、代谢重编程和巨噬细胞极化这三件看似不相关的事情——因为这三件事的底层逻辑,归根结底都是代谢。

    铁死亡这一概念由Brent Stockwell实验室于2012年在Cell杂志上正式提出,被定义为一种铁依赖的、以脂质过氧化为核心驱动力的调节性细胞死亡方式。与凋亡依赖于半胱氨酸蛋白酶的级联激活不同,铁死亡的执行依赖于含多不饱和脂肪酸的膜磷脂在铁离子和活性氧物种催化下发生不可控的过氧化链式反应,最终导致细胞膜完整性的灾难性崩溃。

    这里有一个至关重要的前提条件:要发生铁死亡,细胞膜上必须有足够多的含多不饱和脂肪酸的磷脂作为过氧化底物。这些磷脂的合成需要经历一个关键步骤——脂肪酸的延伸与去饱和,而这一系列酶促反应的第一步限速酶正是乙酰辅酶A羧化酶,即ACC。ACC催化乙酰辅酶A羧化为丙二酰辅酶A,后者是脂肪酸从头合成的起始原料。没有ACC的活性,脂肪酸合成链条的第一环便无法启动。

    2020年,Xuejun Jiang实验室在Nature Cell Biology上发表了一项具有范式转换意义的研究,明确揭示了AMPK与铁死亡之间的直接调控关系。该研究发现,当细胞遭遇能量胁迫时,AMPK被激活并在Ser79位点磷酸化ACC,导致ACC催化活性被抑制。这一磷酸化事件的直接后果是多不饱和脂肪酸的从头合成显著减少,使得细胞膜上可供过氧化的脂质底物大幅下降,从而有效抑制了铁死亡的发生。更为精妙的是,该研究还证明了这一保护作用具有明确的底物特异性——AMPK对铁死亡的抑制主要通过减少含花生四烯酸和肾上腺酸的磷脂酰乙醇胺实现,而这两种脂质恰恰是铁死亡执行过程中最核心的过氧化底物。

    这项发现的深远意义在于它改变了我们对铁死亡调控层级的认知。在此之前,铁死亡研究领域的主要注意力集中在执行层面——例如GPX4的酶活性、谷胱甘肽的合成以及System Xc⁻转运体的功能。而AMPK-ACC轴的发现将调控视角上移到了底物供应层面,这相当于告诉我们:与其关注消防队员能不能灭火,不如关注是谁在源源不断地提供燃料。AMPK正是那个控制燃料供应阀门的人。

    值得一提的是,AMPK对铁死亡的调控并非单向的简单抑制。有研究表明,AMPK还可以通过磷酸化BECN1来影响System Xc⁻的活性,在某些特定条件下反而促进铁死亡的发生。这种看似矛盾的双重角色实际上反映了AMPK作为信号枢纽的一个核心特征:它的功能输出高度依赖于细胞类型、能量状态和微环境信号的整合。这种情境依赖性正是AMPK区别于普通信号分子、足以担当"Boss"角色的关键所在。

    Stockwell教授在2017年发表于Cell的综述中曾敏锐地指出,铁死亡本质上是一种"代谢性死亡"——它的发生与否取决于细胞的脂质代谢状态、铁代谢平衡和抗氧化代谢能力的综合博弈。从这个视角出发,AMPK作为细胞代谢的最高级别感应器和调控器,几乎注定会成为铁死亡调控网络中的核心节点。

    代谢重编程是近年来肿瘤生物学和免疫学领域最重要的概念之一。它描述的是细胞根据微环境信号和自身功能需求,主动切换代谢模式的过程。最经典的代谢重编程范例莫过于Warburg效应——肿瘤细胞即使在氧气充足的条件下,也优先选择有氧糖酵解而非氧化磷酸化来产生能量。这种看似低效的代谢选择,实际上为快速增殖的肿瘤细胞提供了大量合成代谢所需的中间产物。

    AMPK在代谢重编程中扮演的角色,可以被概括为一个核心逻辑:它是Warburg效应的天然拮抗者。2013年,Russell Jones实验室在Cell Metabolism上发表了一项引起广泛关注的研究,利用AMPK催化亚基的基因敲除小鼠模型,在体内证明了AMPK缺失会加速Warburg效应并促进肿瘤生长。相反,AMPK的激活则将代谢天平重新推向线粒体氧化磷酸化的方向。

    这项研究的核心逻辑链条十分清晰:AMPK通过磷酸化并抑制mTORC1通路中的关键调控因子Raptor,减少HIF-1α蛋白的翻译效率。而HIF-1α恰恰是Warburg效应最重要的转录驱动因子,它上调几乎所有糖酵解酶基因的表达,同时抑制丙酮酸进入三羧酸循环。因此,AMPK的激活等于同时踩下了糖酵解的刹车和线粒体氧化磷酸化的油门。

    但AMPK对代谢重编程的调控绝不仅限于糖酵解与氧化磷酸化之间的切换。在脂质代谢维度,AMPK通过磷酸化ACC和HMGCR同时抑制脂肪酸合成和胆固醇合成,迫使细胞从合成代谢模式转向分解代谢模式。在氨基酸代谢维度,AMPK通过抑制mTORC1来降低蛋白质翻译的整体速率,同时促进自噬以回收氨基酸。在核苷酸代谢维度,AMPK甚至被报道能够调控嘌呤和嘧啶的合成途径。这种多维度、多层级的代谢调控能力,使得AMPK有资格被称为细胞代谢重编程的"总调度"。

    更为深刻的是,AMPK对代谢重编程的调控具有明确的方向性。如果我们把细胞的代谢状态想象为一个光谱——一端是以糖酵解和合成代谢为主的"增殖型"代谢模式,另一端是以线粒体氧化磷酸化和分解代谢为主的"静息型"代谢模式——那么AMPK的激活几乎总是将细胞推向后者。这种方向性具有深刻的进化意义:对于一个遭遇能量危机的细胞来说,最明智的策略显然是停止一切耗能的扩张活动,转而最大化现有资源的利用效率。AMPK正是执行这一生存策略的分子工具。

    这种对代谢方向的强制性重塑能力,使得AMPK成为理解肿瘤代谢、免疫代谢乃至干细胞代谢重编程的一把万能钥匙。正如我们即将在下一节中看到的,AMPK对巨噬细胞极化的调控,本质上正是它对免疫细胞代谢重编程的一个精彩实例。

    巨噬细胞是天然免疫系统中功能可塑性最强的细胞群体。根据2014年Peter Murray等多位免疫学家在Immunity上联合发表的共识性命名框架,巨噬细胞的极化状态大致可以分为经典活化的M1型(促炎)和替代活化的M2型(抗炎/修复)两个极端,以及介于两者之间的连续谱系。尽管这种二分法在生物学真实性上存在简化之嫌,但它仍然是理解巨噬细胞功能可塑性最有用的概念工具。

    关键的问题是:巨噬细胞是如何在M1和M2之间进行切换的?答案在很大程度上指向了代谢。Luke O'Neill实验室在2016年发表于Journal of Experimental Medicine的一篇里程碑式综述中,系统阐述了一个如今已成为教科书知识的核心观点:巨噬细胞的极化状态与其代谢模式之间存在高度耦合的关系。M1型巨噬细胞主要依赖有氧糖酵解来快速产生ATP和促炎介质,其三羧酸循环在柠檬酸和琥珀酸两个节点出现特征性的断裂;而M2型巨噬细胞则主要依赖线粒体氧化磷酸化和脂肪酸氧化来维持其持久的抗炎和组织修复功能。换言之,代谢模式不仅是极化状态的附随现象,更是驱动和维持极化的因果性力量。

    在这一框架下,AMPK的角色变得一目了然。早在2008年,Jill Suttles实验室便在Journal of Immunology上报道了一项先驱性发现:AMPK的激活能够显著促进巨噬细胞向抗炎表型方向极化。该研究证明,药理学激活AMPK(使用AICAR)或过表达组成型活化的AMPK均能降低巨噬细胞在LPS刺激后TNF-α和IL-6等促炎细胞因子的产生,同时上调抗炎细胞因子IL-10的表达。

    2013年,Rémi Mounier团队在Cell Metabolism上进一步将这一发现推进到了体内层面。他们利用髓系特异性AMPKα1敲除小鼠模型研究骨骼肌损伤修复过程,发现AMPKα1的缺失严重损害了巨噬细胞从促炎表型向抗炎修复表型的转换,导致肌肉再生延迟。这一表型的分子机制涉及AMPK对多个下游通路的协调调控:一方面,AMPK通过抑制NF-κB信号通路的活性来减弱促炎基因的转录;另一方面,AMPK通过促进脂肪酸氧化和线粒体呼吸来为M2型极化提供代谢基础。

    这里需要特别强调的是,AMPK对巨噬细胞极化的调控并非简单的"开关"作用,而是一种通过代谢重塑实现的"渐进式引导"。当AMPK被激活时,它同时执行以下几个操作:第一,磷酸化ACC并抑制脂肪酸合成,同时促进CPT1介导的脂肪酸β氧化,为线粒体提供充足的氧化燃料;第二,通过抑制mTORC1降低HIF-1α蛋白水平,从而削弱糖酵解程序;第三,激活SIRT1等去乙酰化酶,后者进一步去乙酰化NF-κB的p65亚基,降低其转录活性。这三步操作的叠加效果,就是将巨噬细胞的整个代谢和转录程序从M1型的"战时模式"逐步推向M2型的"修复模式"。

    值得深思的是,AMPK在巨噬细胞中的这种抗炎效应在不同疾病情境中具有截然不同的病理意义。在脓毒症、自身免疫性疾病和动脉粥样硬化等慢性炎症性疾病中,激活AMPK促进巨噬细胞向M2方向极化可能具有保护性治疗价值。然而,在肿瘤微环境中,肿瘤相关巨噬细胞已经呈现出以M2型为主的免疫抑制表型,此时AMPK的过度活化反而可能加剧免疫逃逸。这种情境依赖性再次提醒我们,AMPK是一个"语境敏感型"的调控枢纽,而非一个简单的"好分子"或"坏分子"。

    至此,我们已经分别梳理了AMPK在铁死亡调控、代谢重编程和巨噬细胞极化中的核心作用。但本文真正想要传达的信息,并不只是"AMPK很重要"这一显而易见的结论,而是这三条看似独立的研究主线之间存在深刻的内在联系——而AMPK正是这种联系的分子实体。

    让我们尝试用一个具体的病理场景来说明这种整合逻辑。想象一个实体肿瘤的微环境:由于血管生成不良和快速增殖导致的氧耗增加,肿瘤核心区域长期处于缺氧和营养匮乏状态。在这一微环境中浸润的巨噬细胞同时面临着来自多个方向的代谢压力。

    首先,从代谢重编程的角度看,低氧和低糖刺激激活了巨噬细胞中的AMPK,后者试图将代谢模式从糖酵解重新导向氧化磷酸化以提高ATP产生效率。然而,缺氧条件下HIF-1α的稳定化又在对抗AMPK的效应,试图维持甚至加强糖酵解程序。AMPK与HIF-1α之间的这种拉锯,决定了巨噬细胞最终的代谢表型。

    其次,从巨噬细胞极化的角度看,AMPK的激活程度直接影响着巨噬细胞在M1和M2之间的定位。在肿瘤微环境的特殊条件下,多种信号(包括肿瘤来源的乳酸、腺苷和IL-4等)协同作用,可能使AMPK-SIRT1轴过度活化,推动巨噬细胞向免疫抑制的M2方向偏移,从而削弱抗肿瘤免疫应答。

    第三,从铁死亡的角度看,AMPK对ACC的磷酸化抑制了多不饱和脂肪酸的合成,降低了巨噬细胞发生铁死亡的易感性。这在炎症解消阶段可能是有利的——它保护了参与组织修复的巨噬细胞免于死亡。但在肿瘤微环境中,如果我们希望通过诱导肿瘤相关巨噬细胞铁死亡来重塑免疫微环境,那么AMPK的这种保护作用反而成为了需要克服的障碍。

    这个场景揭示了一个深层逻辑:铁死亡、代谢重编程和巨噬细胞极化并不是三个独立的生物学事件,它们是同一枚硬币的不同面。AMPK之所以能够同时调控这三个过程,恰恰是因为这三个过程共享同一个底层操作系统——脂质代谢。ACC作为AMPK最核心的底物之一,同时是脂肪酸合成的限速酶(决定铁死亡的底物供应)、合成代谢与分解代谢之间的切换阀(决定代谢重编程的方向)以及脂肪酸氧化燃料供应的闸门(决定巨噬细胞极化的代谢基础)。通过ACC这一个节点,AMPK就能同时"拨动"三个领域的天平。

    这种"一石三鸟"的调控效率,正是进化选择的精妙之处。在资源有限的条件下,生物体不可能为每一个调控需求配备一套独立的信号系统。相反,它选择在关键的代谢节点上安装一个总开关,通过一个简洁而有力的信号来同时协调多个下游过程。AMPK就是这样一个总开关,而ACC就是它手中最重要的那个旋钮。

    理解了AMPK的这种枢纽地位之后,临床转化的逻辑便豁然开朗。事实上,AMPK最广为人知的药理学激动剂——二甲双胍,已经在临床上使用了半个多世纪。二甲双胍通过抑制线粒体复合体I来间接激活AMPK,这一机制不仅解释了它的降糖效果,也为其在抗肿瘤、抗炎和心血管保护方面的"老药新用"提供了分子基础。

    大量流行病学研究显示,长期服用二甲双胍的糖尿病患者,其多种类型肿瘤的发生率显著低于服用其他降糖药物的对照人群。这一观察结果与AMPK抑制Warburg效应、抑制mTORC1信号通路以及重塑肿瘤免疫微环境的基础研究发现高度一致。多项临床试验正在探索二甲双胍作为肿瘤辅助治疗的潜力,尽管结果尚不完全一致,但其背后的生物学逻辑是坚实的。

    在铁死亡治疗领域,AMPK的双重角色提示我们需要采取更为精细化的策略。在希望诱导肿瘤细胞铁死亡的情境中,抑制AMPK(或至少阻断AMPK-ACC通路)可能增强铁死亡诱导剂的疗效。而在希望保护正常组织免于铁死亡损伤的情境中——例如缺血再灌注损伤和神经退行性疾病——激活AMPK则可能提供有效的细胞保护。这种针对不同疾病情境选择激活或抑制AMPK的策略,体现了精准医学的核心理念。

    在调控巨噬细胞极化方面,靶向AMPK的策略同样需要考虑疾病情境。在慢性炎症性疾病中,使用AMPK激动剂促进巨噬细胞向M2方向极化有望缓解组织损伤。但在肿瘤免疫治疗中,可能需要在肿瘤微环境中选择性抑制巨噬细胞的AMPK活性,以防止其过度向M2方向偏移,从而恢复抗肿瘤免疫功能。实现这种细胞类型特异性和组织特异性的AMPK调控,是当前药物开发面临的重要挑战,也是纳米递药系统和细胞特异性基因治疗等新兴技术可能大展身手的领域。

    尽管AMPK的研究已经积累了数十年的深厚文献基础,但几个前沿方向仍然蕴含着巨大的突破潜力。

    第一个方向是AMPK亚基组成特异性的功能解析。我们目前对AMPK的理解仍然在很大程度上是"总池水平"的——即我们知道AMPK被激活后做了什么,但对不同亚基组合在不同细胞类型和不同生理条件下的特异性功能,了解还相当有限。α1和α2两种催化亚基在巨噬细胞极化、铁死亡敏感性和代谢重编程方向上是否存在拮抗性或互补性功能?这个问题的回答将深刻影响AMPK靶向治疗的精准度。

    第二个方向是AMPK的底物图谱拓展。尽管ACC、Raptor、TSC2和ULK1等经典底物已经被深入研究,但磷酸化蛋白质组学的最新数据表明,AMPK的底物可能远超目前已知的数量。在铁死亡领域,AMPK是否还通过磷酸化尚未被鉴定的底物来调控铁代谢、谷胱甘肽合成或脂质修复机制?这些问题的解答将进一步拓展AMPK在铁死亡调控网络中的版图。

    第三个方向是AMPK在单细胞层面的异质性研究。借助单细胞转录组学和单细胞代谢组学技术,我们有望在肿瘤微环境中解析不同巨噬细胞亚群的AMPK活性状态,并将其与极化表型、铁死亡敏感性和代谢模式进行高分辨率的关联分析。这种单细胞层面的整合分析将为我们理解AMPK如何在复杂组织微环境中协调多个生物学过程提供前所未有的精细视角。

    第四个方向是AMPK在类器官模型中的功能研究。随着类器官技术的成熟,我们现在有能力在三维生理环境中研究AMPK对组织稳态和疾病发展的调控作用。肿瘤类器官与免疫细胞的共培养体系尤其值得关注——在这一体系中,研究者可以同时观察AMPK对肿瘤细胞代谢重编程和免疫细胞极化的双向调控,以及这种调控对铁死亡敏感性的整合影响。

    RayBiotech 公司提供的AMPK 信号通路相关的抗体芯片产品,能够帮助研究者从更宏观、更系统的角度入手,为 AMPK 研究提供可靠的技术支持。

    一、人肥胖定量芯片 Q1 (Quantibody® Human Obesity Array 1, 产品货号:QAH-ADI-1):该芯片可一次性定量检测10 种与肥胖和代谢密切相关的关键蛋白(包括多种脂肪因子、细胞因子等),系统性评估 AMPK 活性变化与整体代谢环境(特别是脂肪组织功能状态)的关联,为理解 AMPK 在肥胖和糖尿病等疾病中的作用机制提供关键的系统性数据。

    img_02.jpg

    二、人/小鼠 AKT 信号通路磷酸化芯片 (Human/Mouse AKT Pathway Phosphorylation Array,货号:AAH-AKT-1):该磷酸化芯片能够同时检测 AKT 通路中18个关键蛋白(包括 AKT 本身及其上下游分子)的磷酸化水平。研究者可以同步考察这条关键通路在特定处理或疾病状态下的动态变化和相互影响,揭示它们在调控细胞活动和代谢平衡中的协同或拮抗机制,获得对细胞信号网络更深层次的理解,避免因只关注单一通路而产生的片面结论。

    img_03.jpg

    生物学研究的迷人之处,往往在于表面的复杂性之下隐藏着出人意料的简洁。铁死亡、代谢重编程和巨噬细胞极化是当今生物医学研究中最活跃的三个前沿领域,每个领域都已发展出庞大而精细的知识体系。然而,当我们将视线拉远,试图寻找贯穿这些领域的统一逻辑时,AMPK以一种几乎不可避免的方式浮现出来。

    它不是一个偶然的参与者,而是一个由三十亿年进化精心打磨的代谢枢纽。它的激活与否、活性高低、亚基组成和底物选择,共同决定了一个细胞是走向增殖还是静息,是燃烧脂肪还是囤积脂肪,是启动炎症还是解消炎症,是抵抗铁死亡还是屈服于铁死亡。

    在一个日益追求交叉学科视角和系统生物学思维的时代,AMPK的故事给我们的最大启示或许是:真正重要的调控枢纽不是那些只做一件事的专职分子,而是那些站在多条通路交汇点上、能够同时协调多个生物学过程的整合性节点。AMPK正是这样一个节点。它是铁死亡的仲裁者,是代谢重编程的总导演,是巨噬细胞命运的决定者——它是隐藏在细胞生物学大厦深处的那个真正的Boss。

    本文主要参考文献

    1. Hardie, D. G., Ross, F. A., & Hawley, S. A. (2012). AMPK: a nutrient and energy sensor that maintains energy homeostasis. Nature reviews Molecular cell biology , 13 (4), 251-262.

    2. Herzig, S., & Shaw, R. J. (2018). AMPK: guardian of metabolism and mitochondrial homeostasis. Nature reviews Molecular cell biology , 19 (2), 121-135.

    3. Dixon, S. J., Lemberg, K. M., Lamprecht, M. R., Skouta, R., Zaitsev, E. M., Gleason, C. E., … & Stockwell, B. R. (2012). Ferroptosis: an iron-dependent form of nonapoptotic cell death. cell , 149 (5), 1060-1072.

    4. Lee, H., Zandkarimi, F., Zhang, Y., Meena, J. K., Kim, J., Zhuang, L., … & Gan, B. (2020). Energy-stress-mediated AMPK activation inhibits ferroptosis. Nature cell biology , 22 (2), 225-234.

    5. Stockwell, B. R., Angeli, J. P. F., Bayir, H., Bush, A. I., Conrad, M., Dixon, S. J., … & Zhang, D. D. (2017). Ferroptosis: a regulated cell death nexus linking metabolism, redox biology, and disease. cell , 171 (2), 273-285.

    6. Faubert, B., Boily, G., Izreig, S., Griss, T., Samborska, B., Dong, Z., … & Jones, R. G. (2013). AMPK is a negative regulator of the Warburg effect and suppresses tumor growth in vivo. Cell metabolism , 17 (1), 113-124.

    7. O’Neill, L. A., & Pearce, E. J. (2016). Immunometabolism governs dendritic cell and macrophage function. Journal of Experimental Medicine , 213 (1), 15-23.

    8. Sag, D., Carling, D., Stout, R. D., & Suttles, J. (2008). Adenosine 5′-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. The Journal of Immunology , 181 (12), 8633-8641.

    9. Mounier, R., Théret, M., Arnold, L., Cuvellier, S., Bultot, L., Göransson, O., … & Chazaud, B. (2013). AMPKα1 regulates macrophage skewing at the time of resolution of inflammation during skeletal muscle regeneration. Cell metabolism , 18 (2), 251-264.

    1

    0. Murray, P. J., Allen, J. E., Biswas, S. K., Fisher, E. A., Gilroy, D. W., Goerdt, S., … & Wynn, T. A. (2014). Macrophage activation and polarization: nomenclature and experimental guidelines. Immunity , 41 (1), 14-20.

  • 精准代谢组学Targeted Metabolomics/Quantitative Metabolomics助力巴豆酸的巴豆酰化crotonylation后的肠道损伤再生作用研究

    文献标题 : Crotonate enhances intestinal regeneration after injury via HBO1-mediated H3K14 crotonylation

    杂志 : Nature Communications

    影响因子 : ~14.7

    第一作者 : Yanhui Xiao, Shicheng Yu

    通讯作者 : Ye-Guang Chen

    作者单位 : 清华大学生命科学学院、广州国家实验室、南昌大学等

    文献所用核心技术 : 靶向定量质谱检测(短链及中链脂肪酸 LC-MS 分析) 。

    技术重要性解析 : 本研究能取得突破性进展,最关键的破局点在于文章开篇使用了我们的“ 短链脂肪酸靶向质谱检测服务 ” 。研究团队利用 LC-MS/MS 对结肠隐窝中的微量代谢物进行了精准的绝对定量分析,成功捕捉到了在肠道损伤修复过程中,巴豆酸(Crotonate)、丁酸和丙酸浓度的显著动态升高 。正是这项高分辨的靶向质谱技术,为后续揭示“巴豆酸驱动组蛋白巴豆酰化修饰(H3K14cr)”这一表观遗传学机制指明了方向,完美印证了精准的代谢组学检测是深挖生命科学机制的“敲门砖”。

    文献介绍 : 哺乳动物的肠道上皮由隐窝底部的 Lgr5+ 肠道干细胞(ISCs)驱动,具有极快的更新和损伤修复能力 。组蛋白巴豆酰化修饰在染色质调控和基因表达中起关键作用,但其在肠道再生中的具体功能尚不清楚 。本研究旨在探究组蛋白酰化修饰如何调控肠道上皮的损伤再生 。研究团队结合靶向代谢组学(LC-MS)、类器官培养、基因工程小鼠模型(HBO1 cKO)及多组学技术(scRNA-seq、ChIP-seq、ATAC-seq),深入解析了巴豆酸及其诱导的组蛋白 H3K14 巴豆酰化修饰(H3K14cr)在促进肠道干细胞扩增和胎儿期相关基因表达、从而抵抗炎症性肠病(IBD)和辐射损伤中的核心机制 。

    实验结果

    一、研究团队首先利用靶向 LC-MS 对 DSS 诱导的小鼠肠炎模型全过程进行了短链及中链脂肪酸的分析 。质谱数据明确显示,在肠炎恢复期的延长的隐窝中,巴豆酸(Crotonate)、丁酸和丙酸的水平显著上升 。与此同时,通过对组蛋白酰化修饰的筛查,研究人员发现 H3K14 巴豆酰化(H3K14cr)水平在损伤期(第5-6天)显著下降,但在再生期(第10天)强烈反弹 。这一动态变化模式与巴豆酰基转移酶 HBO1 以及干细胞标志物 Lgr5 的表达高度一致 。这些结果提示巴豆酸及组蛋白巴豆酰化在肠道再生中扮演独特角色 。

    img_01.webp

    二、 研究发现,巴豆酸钠(NaCr)通过提升组蛋白巴豆酰化(尤其是H3K14cr)水平,在促进肠道干细胞(ISC)扩增和缓解结肠炎中发挥重要作用。在体外类器官实验中,NaCr能显著上调 Lgr5、Ascl2 等干性基因及胎儿样基因的表达,其效果优于乙酸钠和丙酸钠。在体内实验中,补充NaCr可显著减轻DSS诱导的小鼠结肠炎症状,减少组织损伤并维持隐窝细胞的增殖能力。研究证明,NaCr通过增强H3K14cr修饰来促进肠干细胞的功能,从而有效缓解肠道炎症并助力上皮再生。

    img_02.webp

    三、 研究发现,HBO1主要负责介导组蛋白H3(尤其是H3K14位点)的乙酰化和巴豆酰化等修饰;HBO1的缺失会导致这些酰化修饰水平大幅下降,并改变肠道上皮的分化模式,表现为潘氏细胞减少和肠内分泌细胞增加。虽然HBO1对维持正常生理状态下的肠道稳态影响较小,但它对于维持肠干细胞(ISC)相关基因的表达以及肠类器官的生长至关重要。此外,研究证实NaCr通过HBO1介导的H3K14巴豆酰化来促进干性基因的表达,表明HBO1在调控干细胞特性及潜在的再生修复中发挥着核心作用。

    img_03.webp

    四、 通过对DSS诱导的结肠炎和电离辐射(IR)两种损伤模型的研究发现,HBO1缺失(cKO)会导致小鼠体重迅速下降、死亡率显著升高,并造成严重的组织损伤,如隐窝大量丢失、细胞凋亡增加以及增殖细胞(KI67+)和干细胞(Lgr5+)数量锐减。此外,实验还证实了NaCr对肠道的保护作用依赖于HBO1。总之,这些结果一致证明HBO1是驱动损伤后肠道上皮有效再生与修复的关键因子。

    img_04.webp

    五、 研究发现,HBO1缺失(cKO)会导致实验小鼠病情加速恶化,并显著下调结肠隐窝中肠干细胞(ISC)相关基因(如Lgr5、Ascl2)和胎儿样再生基因(如Clu、Ly6a)的表达。进一步分析显示,HBO1的缺失抑制了Wnt和YAP等关键信号通路的激活,阻碍了YAP1、SOX9和活性β-catenin在修复阶段的水平提升。综上所述,HBO1通过调控ISC及胎儿样再生程序的基因表达,在肠道炎症损伤后的修复过程中发挥着不可或缺的作用。

    img_05.webp

    六、 实验证明,HBO1缺失(cKO)会导致辐射后肠类器官存活率下降,并显著抑制肠干细胞(ISC)基因(如Lgr5、Olfm4)以及胎儿样再生相关基因(如Clu、Ly6a)的表达。单细胞测序分析进一步证实,HBO1在受损后的干细胞及新型再生细胞簇中与这些关键基因协同表达,其表达水平的动态变化与肠道修复过程高度吻合。因此,HBO1是维持肠干细胞功能及激活再生基因表达所必需的因子,对驱动损伤后的肠道修复至关重要。

    img_06.webp

    七、通过多组学整合分析(ChIP-seq、CUT&Tag和ATAC-seq)发现,HBO1蛋白及其介导的H3K14ac和H3K14cr修饰高度富集在基因的转录起始位点(TSS),当敲除HBO1后,靶基因TSS区域的这两种组蛋白修饰水平及染色质可及性(开放度)均发生显著下降;正是这种依赖于HBO1的染色质重塑机制,在肠道响应损伤时,直接驱动了Lgr5等肠道干细胞(ISC)关键基因以及Clu等胎儿期发育基因的表达,从而揭示了HBO1通过表观遗传修饰精准调控肠道上皮组织再生的底层分子逻辑。

    img_07.webp

    文献讨论 本研究完美展示了“代谢物-表观遗传修饰-组织再生”的跨维度调控网络 。通过精准的 LC-MS 靶向质谱技术 检测到巴豆酸的富集,开启了对机制的探索 。研究明确了巴豆酸及其驱动的 HBO1-H3K14cr 轴是赋予肠道上皮细胞“损伤可塑性”的核心密码 。当肠道受到炎症或辐射等极端应激时,细胞利用代谢产生的巴豆酸,通过 HBO1 酶打开染色质大门,重启干细胞基因和胎儿期发育基因的表达,完成自我救赎 。这一发现不仅填补了组蛋白巴豆酰化在肠道病理生理学中的空白,也为未来开发基于巴豆酸补充剂(或靶向 SCFAs 代谢通路)干预炎症性肠病(IBD)及化放疗引起的胃肠道损伤提供了极具潜力的临床治疗新策略 。

    线粒体研究专题

    线粒体自噬(Mitophagy)是代谢重编程(Metabolic Reprogramming)的“因”还是“果”?这个问题可能问错了

    代谢重编程(Metabolic Reprogramming)的“遥控器”是谁?线粒体嵴(Mitochondrial Cristae)的形态可能就是答案

    cGAS-STING 遇上铁死亡(Ferroptosis):线粒体 DNA 释放引发的细胞内稳态风暴

    一文读懂线粒体:线粒体动力学/代谢重编程/自噬/PINK1/Parkin通路/BNIP3L/Nix和FUNDC1通路

    一文读懂线粒体自噬(mitophagy)信号通路PINK1/Parkin通路及“微自噬”(MDVs)及多因子芯片

    线粒体自噬Mitochondrial Autophagy—mitophagy:线粒体自噬机制,从PDR到Parkin/PINK1

    当线粒体自噬(mitophagy)遇上铁死亡“Ferroptosis”:细胞命运的博弈与平衡

    外周免疫耐受专题

    诺贝尔生理学或医学奖—调节性T细胞(Tregs):外周免疫耐受的信号转导网络(PI3K/AKT/mTOR/TGF-β等信号通路)

    诺贝尔生理学奖—外周免疫耐受机制及其相关信号通路(PI3K-Akt/TGF-beta)深度解析:从Foxp3到免疫治疗的平衡艺术

    img_08.jpg

  • 代谢重编程(Metabolic Reprogramming)的“遥控器”是谁?线粒体嵴(Mitochondrial Cristae)的形态可能就是答案

    > 线粒体嵴的形态绝非偶然形成,而是由一套精密的蛋白机器协同作用的结果,这套机器主要包括OPA1蛋白、MICOS复合体以及ATP合酶(ATP Synthase)二聚体。

    img_01.png

    在生命科学的研究殿堂中,代谢曾长期被视为细胞生理活动的附属产物,一种被动响应环境信号的下游生化流 。然而,随着过去十年中细胞生物学与生物能量学领域的范式转移,我们开始意识到代谢绝非单纯的能量供给线,它实质上是细胞命运决定的核心驱动力。无论是恶性肿瘤的演进、免疫细胞的表型切换,还是干细胞的自我更新与分化,代谢重编程(Metabolic Reprogramming)都扮演着统领全局的角色。

    长期以来,学术界一直在探寻:究竟是谁在幕后精准操控着代谢流的走向?是转录因子的协同表达,还是代谢酶变构调节的连锁反应?最新的研究证据正将答案指向一个长期被教科书简化、却具有极致精密结构的细胞器内部亚结构——线粒体嵴(Mitochondrial Cristae) 。线粒体不再仅仅被视为“能量工厂”,更被视为一个通过改变其内膜(Inner Mitochondrial Membrane, IMM)拓扑形态来实现对生化反应流“远程调控”的高级计算平台。

    线粒体并非如早期电子显微镜快照中呈现的那样是僵硬的豆状结构,它是一套高度动态、不断经历融合(Fusion)与分裂(Fission)的膜网络 。在这套网络内部,内膜展现出了令人惊叹的拓扑复杂性。内膜可分为两个功能迥异的区域:与外膜(OMM)紧密平行的内边界膜(Inner Boundary Membrane, IBM)和向内深陷进基质(Matrix)的嵴膜(Cristae Membrane, CM)。

    这两者之间的物理连接点被称为嵴接点(Cristae Junctions, CJs)。CJs不仅是一个解剖学上的孔道,它更像是一个代谢“闸门”,其孔径大小(通常在20-60 nm之间)直接决定了基质与嵴内腔(Intracristal Space, ICS)之间的物质交换速率 。通过这种微米甚至纳米量级的形态变化,线粒体能够实现对氧化磷酸化(OXPHOS)效率、超复合体(Supercomplexes)组装以及代谢中间产物区室化分布的精准操控。

    线粒体嵴的形态分类反映了其不同的生物能学状态:

    • 层状嵴(Lamellar Cristae) :在心肌、骨骼肌等高能耗组织中占据主导,提供极大的膜面积以容纳呼吸链复合体,支持高效的ATP生产。 • 管状嵴(Tubular Cristae) :常见于代谢需求波动的细胞或涉及类固醇合成的组织,便于代谢物的快速交换。 • 囊状嵴(Vesicular Cristae) :往往出现在线粒体受损、凋亡早期或铁死亡(Ferroptosis)过程中,标志着能量转换功能的崩解。

    线粒体嵴的形态绝非偶然形成,而是由一套精密的蛋白机器协同作用的结果,这套机器主要包括OPA1蛋白、MICOS复合体以及ATP合酶(ATP Synthase)二聚体。

    视神经萎缩蛋白1(Optic Atrophy 1, OPA1)是线粒体动力学的核心调节者。它在线粒体内膜上以长异构体(L-OPA1)和短异构体(S-OPA1)的形式存在 。L-OPA1通过介导内膜融合和维持嵴接点的紧闭来保证生物能学的稳定;而当细胞面临应激或执行凋亡程序时,金属蛋白酶OMA1或YME1L会加速将L-OPA1切割为S-OPA1,导致嵴接点张开,触发细胞色素c的释放。

    最新研究发现,OPA1的表达水平与呼吸链超复合体的组装能力呈线性正相关 。在衰老的心脏中,OPA1的下调直接导致嵴密度的降低,即便呼吸链单体蛋白数量保持不变,其最大呼吸容量也会大幅萎缩 。这有力地证明了形态结构是功能的物质基础。

    线粒体嵴接触位点和嵴组织系统(MICOS)是定位在CJs处的庞大蛋白支架。在哺乳动物中,Mic60、Mic10、Mic19等亚基协同工作,将内膜锚定在外膜的SAM复合体上,形成跨膜桥梁(MIB复合体)。Mic60不仅提供物理支撑,还能通过与脂质相互作用诱导膜曲率,而Mic10则通过高度寡聚化来塑造极窄的管状接点结构。

    有趣的是,ATP合酶不仅是合成ATP的机器,还是塑造嵴形态的“砖块”。它在嵴膜的尖端(Tip)形成长排二聚体,这些二聚体诱导的正向曲率是维持层状嵴扁平形态的关键。当这些二聚体因各种原因解离时,嵴结构会迅速塌陷为无效的囊状,导致氧化磷酸化效率丧失。

    为什么微观形态能调控宏观代谢?这涉及到了生物物理学中的局部偶联机制。氧化磷酸化系统并非在膜上自由扩散的杂乱分子,而是通过精密组装形成的“呼吸体”(Respirasomes) 。线粒体嵴的紧密度为这些超复合体提供了物理约束。Cogliati等人的研究表明,嵴形态的紧凑程度直接决定了复合体I、III、IV之间相互接触的频率 。在致密的层状嵴中,这些复合体被强行推向一起,形成了极高的组装比例,从而实现了底物的高效传递并最大限度地减少了电子泄漏导致的活性氧(ROS)产生。

    米切尔的化学渗透理论曾认为线粒体内膜两侧的质子分布是均匀的。但最新的纳米荧光成像技术颠覆了这一认知:在活跃呼吸的线粒体中,嵴内腔(ICS)的pH值显著低于内边界膜(IBM)对侧的区域。

    参数对比 氧化磷酸化活跃状态 氧化磷酸化受抑制状态 功能意义 备注 嵴接点 (CJs) 孔径 窄 (20-25 nm)

    宽 (>40 nm)

    物理隔离质子与代谢物

    嵴内腔 (ICS) pH值 较低 (~7.0)

    较高 (~7.3)

    建立更高的局部质子动力势

    超复合体 (RCS) 稳定性 高 (高度组装)

    低 (单体解离)

    提高电子传递效率

    ATP合酶状态 二聚体排列有序

    单体分布散乱

    决定嵴膜尖端曲率稳定性

    实验测得在同一个嵴内,质子泵附近的pH值比ATP合酶附近低约0.3个单位 。这种“侧向pH梯度”表明,线粒体嵴实际上是一个精巧设计的质子聚能环,通过将质子限制在狭窄的ICS中,即便整体跨膜梯度尚未达到极高值,局部的质子动力势 (ΔΨ m ) 已足以驱动ATP的高效合成。

    在肿瘤生物学领域,代谢重编程曾被简化为“Warburg效应”。但我们现在知道,恶性肿瘤细胞通过调控线粒体嵴形态,展现出了极强的代谢适应性。在具有高度侵袭性的乳腺癌转移细胞中,OPA1的表达水平显著上调 。虽然这些细胞的线粒体整体表现为碎片化(以便于在迁移过程中通过狭窄的细胞间隙),但这些碎片内部的嵴结构却异常致密 。这种“外散内聚”的形态策略,既保证了运动所需的机械灵活性,又维持了高效率的能量输出以支持耗能极大的侵袭过程。

    2025年发表在 Developmental Cell 上的研究揭示了一个极其精妙的“遥控”机制:在肺癌细胞中,Dapk2的功能缺失会导致MICOS亚基Mic60发生乳酸化修饰(Mic60 Lactylation) 。这种翻译后修饰会干扰Mic60在嵴接点的组装,诱发线粒体代谢从OXPHOS向糖解的病理性重构,从而增强细胞对EGFR-TKI药物的耐药性并促进转移 。这说明肿瘤不仅改变代谢流,更通过修饰物理支架蛋白来“远程控制”线粒体底层的形态结构。

    免疫细胞的表型切换本质上是代谢模式的重新编程,而线粒体嵴则是这一切换的“物理开关” 。

    巨噬细胞极化 :

    • M1型(促炎) :表现为线粒体碎片化,嵴结构广泛崩溃。这种结构的瓦解中断了电子传递链,导致大量ROS的突发产生(用于杀灭病原体)和琥珀酸的积累,后者作为信号分子诱导IL-1β等促炎细胞因子的释放 。 • M2型(抗炎/修复) :保留了完整的管状线粒体网络和极其发达的层状嵴,以支持高效的脂肪酸氧化(FAO)和OXPHOS,为组织修复提供稳定的能量储备。

    T细胞分化 :幼稚T细胞在激活为效应T细胞(Teff)时,会经历一次显著的嵴松弛(Cristae Loosening),这有利于代谢通路的开放以支持快速增殖。而当它们转化为长寿的记忆T细胞(Tmem)时,OPA1介导的嵴融合与紧缩则是必须的,这赋予了Tmem细胞更强的代谢应变能力。

    在干细胞生物学中,线粒体嵴的发育程度直接指示了细胞的分化状态。在骨骼肌卫星细胞(MuSCs)的分化过程中,OPA1的表达上调并非仅仅为了线粒体融合。研究表明,OPA1介导的嵴形态重塑通过诱导超复合体组装因子SCAF1(即COX7A2L)的上调,驱动了从无氧糖解向高效线粒体氧化磷酸化的代谢切换 。如果敲除OPA1或阻断SCAF1,干细胞即便启动了转录程序,也会因为能量转换系统的“硬件”不达标而导致分化受阻和肌肉再生失败 。这一发现将线粒体超微结构置于了干细胞命运决定的核心地位。

    线粒体嵴形态的“遥控器”角色,为我们理解和治疗代谢相关疾病提供了全新的维度。不再仅仅局限于抑制某个代谢酶,我们或许可以通过调节内膜的形态来纠正病理性的代谢偏离。

    • 成像技术革命 :STED、SMLM等超分辨率荧光显微镜配合HIDE等新型脂质探针,让我们能够在活细胞中实时观察嵴的毫秒级动态。 • 物理疗法新思路 :利用光热或声学手段,远程、无创地影响线粒体膜电位 (ΔΨ m ) 和蛋白聚合状态,实现对肿瘤代谢的“精确打击” 。 • 衰老干预 :针对OPA1-MICOS轴的稳定性保护,可能成为延缓心血管系统衰老和神经退行性病变的新策略 。

    随着 科学家们对 代谢重编程研究的深入,代谢通路相关的的研究也越来越被广大科研工作者们重视,RayBiotech推出的代谢通路相关的高通量多因子芯片助力广大科研工作者们对代谢领域的研究:

    一、 Human Metabolic Disease Biomarker Screening Array,人代谢疾病标志物筛选芯片,一次筛选检测300个人代谢疾病领域的生物标志物,适用于血清,血浆,细胞上清,细胞裂解液,组织裂解液等多种样品,300个生物标志物列表如下:

    ABCC8, ADIPOQ, ADIPOR1, ADIPOR2, AGT, AGTR1, AKT1, AKT2, AKT3, ATF4, BAX, BCL2, BCL2L11, BID, CACNA1C, CACNA1E, CACNA1G, CASP3, CASP7, CASP8, CCL2, CCND1, CD28, CD36, CD80, CD86, CDC42, CDK4, CDKN1B, CEBPA, COL1A1, COL1A2, COL3A1, COL4A1, COL4A2, COL4A3, COL4A4, COL4A5, COL4A6, COX4I1, COX4I2, COX5A, COX5B, COX6A1, COX6A2, COX6B1, COX7A1, COX7A2L, COX7B, COX7B2, COX7C, COX8A, CPE, CPT1A, CPT1B, CREB1, CREB3L1, CREB3L2, CRTC2, CYC1, CYCS, CYP2E1, DDIT3, DIAPH1, EDN1, EGR1, EIF2AK3, EIF2S1, ERN1, F3, FAS, FASLG, FN1, FOXA2, FOXO1, G6PC, GAD1, GAD2, GCK, GFPT1, GFPT2, GSK3A, GSK3B, GYS1, GYS2, GZMB, HES1, HHEX, HK1, HK2, HKDC1, HLA-C, HLA-DMA, HLA-DMB, HLA-DOA, HLA-DOB, HLA-DPA1, HLA-DQA1, HLA-DQA2, HLA-DRB1, HLA-DRB3, HLA-E, HNF1A, HNF1B, HNF4A, HNF4G, HRAS, HSPD1, IAPP, ICA1, ICAM1, IFNG, IKBKB, IL12A, IL12B, IL1A, IL1B, IL2, IL6, IL6R, INS, INSR, IRS1, IRS2, ITCH, JUN, KCNJ11, KRAS, LEP, LEPR, MAP3K11, MAP3K5, MAPK1, MAPK11, MAPK12, MAPK13, MAPK14, MAPK3, MAPK8, MAPK9, MLX, MLXIP, MLXIPL, MMP2, NDUFA1, NDUFA10, NDUFA12, NDUFA13, NDUFA2, NDUFA3, NDUFA4, NDUFA4L2, NDUFA5, NDUFA6, NDUFA7, NDUFA8, NDUFA9, NDUFAB1, NDUFB1, NDUFB10, NDUFB11, NDUFB2, NDUFB3, NDUFB4, NDUFB5, NDUFB6, NDUFB7, NDUFB8, NDUFB9, NDUFC1, NDUFS1, NDUFS2, NDUFS3, NDUFS4, NDUFS5, NDUFS6, NDUFS7, NDUFS8, NDUFV1, NDUFV2, NEUROD1, NEUROG3, NFATC1, NFKB1, NFKBIA, NKX2-2, NKX6-1, NOS3, NOX1, NOX4, NR1H2, NR1H3, NR5A2, NRAS, OGT, ONECUT1, PAX4, PAX6, PCK1, PCK2, PDPK1, PDX1, PIK3CA, PIK3CB, PIK3CD, PIK3R1, PIK3R2, PIK3R3, PIM1, PKLR, PLCB1, PLCB2, PLCB3, PLCB4, PLCD1, PLCD3, PLCD4, PLCG1, PLCG2, PPARA, PPARGC1A, PPP1CA, PPP1CC, PPP1R3A, PPP1R3B, PPP1R3C, PRF1, PRKAA1, PRKAA2, PRKAB1, PRKAB2, PRKCA, PRKCB, PRKCD, PRKCE, PRKCQ, PRKCZ, PTEN, PTPN1, PTPN11, PTPRF, PTPRN, PTPRN2, PYGB, PYGL, PYGM, RAC1, RELA, RFX6, RPS6KA1, RPS6KA2, RPS6KA3, RPS6KA6, RPS6KB1, RXRA, SDHB, SDHC, SELE, SERPINE1, SLC27A1, SLC27A2, SLC27A3, SLC27A4, SLC27A5, SLC27A6, SLC2A1, SLC2A2, SLC2A4, SMAD2, SMAD3, SMAD4, SOCS2, SOCS3, SOCS4, SREBF1, STAT1, STAT3, STAT5A, STAT5B, TBC1D4, TGFB1, TGFB2, TGFB3, TGFBR1, TGFBR2, THBD, TNFRSF1A, TRAF2, TRIB3, UQCRB, UQCRC1, UQCRC2, UQCRFS1, UQCRH, UQCRQ, VCAM1, VEGFA, VEGFB, VEGFC, XBP1

    二、 Human Metabolic Pathway Biomarker Screening Array,人代谢通路生物标志物筛选芯片, 一次筛选检测500个人代谢疾病领域的生物标志物,适用于血清,血浆,细胞上清,细胞裂解液,组织裂解液等多种样品,500个生物标志物列表如下: A4GALT, AACS, AADAT, ACACA, ACADL, ACADS, ACADSB, ACADVL, ACLY, ACO2, ACOT1, ACOT2, ACOX1, ACP1, ACP5, ACSBG1, ACSL1, ACSL4, ACSL5, ACSS3, ACY1, ACYP1, ACYP2, ADA, ADCY1, ADCY2, ADCY3, ADCY4, ADCY5, ADCY6, ADCY7, ADCY8, ADCY9, ADK, ADSL, AGXT2, AHCY, AHCYL1, AHCYL2, AK1, AKR1A1, AKR1B1, AKR1B10, AKR1C3, AKR1C4, ALAS2, ALDH18A1, ALDH1A1, ALDH1A2, ALDH2, ALDH3A1, ALDH3A2, ALDH5A1, ALDH6A1, ALDH7A1, ALDH8A1, ALOX15B, ALOX5, ALPI, ALPL, ALPP, AMACR, AMD1, AMDHD1, AMT, AMY1A, ANPEP, AOC3, AOX1, APRT, ARG1, ARG2, ARSB, ASAH2, ASPA, ASS1, ATIC, ATP12A, ATP5D, ATP6AP1, ATP6V0A1, ATP6V0A2, ATP6V0A4, ATP6V0C, ATP6V0D1, ATP6V0E2, ATP6V1A, ATP6V1B1, ATP6V1B2, ATP6V1C1, ATP6V1C2, ATP6V1D, ATP6V1E1, ATP6V1E2, ATP6V1F, ATP6V1G1, ATP6V1G2, ATP6V1G3, ATP6V1H, AUH, B3GAT1, B3GAT3, B3GNT2, B3GNT3, B4GALNT1, B4GALNT3, B4GALT1, BBOX1, BCKDHA, BLVRB, BST1, BTD, C12orf5, CA1, CA12, CA13, CA14, CA2, CA3, CA4, CA5A, CA5B, CA6, CA7, CA8, CA9, CANT1, CAT, CBR3, CD38, CDO1, CDS2, CHDH, CHIA, CHIT1, CHST10, CKB, CKM, CKMT1A, CKMT2, CMAS, CMBL, CMPK1, CNDP2, COASY, COMT, COQ2, COQ7, COX10, COX11, COX17, CRYL1, CSAD, CSGALNACT2, CYP19A1, CYP21A2, CYP24A1, CYP3A4, CYP7A1, DAO, DCTD, DCTPP1, DCXR, DDC, DDOST, DGAT2, DGKB, DGKD, DGKE, DGKG, DGKI, DGKQ, DGKZ, DHCR24, DHDH, DHFR, DHRS3, DHRS4, DHRS9, DHTKD1, DLAT, DNMT1, DNMT3A, DNMT3B, DOT1L, DPM1, DPM2, DTYMK, DUT, EBP, EHMT1, EHMT2, ELOVL5, ENO2, ENOPH1, ENOSF1, ENPP1, ENPP3, ENPP7, ENTPD1, ENTPD2, ENTPD3, ENTPD5, ENTPD6, ENTPD8, ETHE1, EXTL3, EZH2, FAHD1, FASN, FBP1, FHIT, FOLH1, FPGS, FTCD, FUT3, FUT4, FUT7, FUT8, FUT9, GAA, GALE, GALK1, GALM, GALNS, GALNT1, GALNT10, GALNT12, GALNT2, GALNT3, GALNT4, GALNT7, GAPDH, GAPDHS, GART, GBA, GBA3, GCAT, GCDH, GCLM, GCNT1, GGCT, GGCX, GGPS1, GGT5, GGT7, GLA, GLB1, GLO1, GLUD2, GLUL, GLYAT, GMPPA, GMPR, GMPR2, GNMT, GNPDA1, GNPDA2, GNPNAT1, GNS, GPHN, GPT2, GPX1, GPX2, GPX3, GPX4, GPX5, GPX7, GSR, GSTA3, GSTK1, GSTM1, GSTM2, GSTM3, GSTM5, GSTP1, GSTT2B, GSTZ1, GUCY2C, GUK1, GUSB, HADH, HADHB, HAGH, HAO1, HDC, HDDC3, HEXA, HEXB, HIBCH, HLCS, HMBS, HMGCL, HMGCS1, HMOX1, HMOX2, HNMT, HSD11B1, HSD11B2, HSD17B1, HSD17B4, HSD3B1, HYI, IDH1, IDH2, IDH3G, IDO1, IDO2, IDS, IDUA, IL4I1, IMPA1, IMPDH1, IMPDH2, INPPL1, IVD, KHK, KL, KMO, KYNU, LDHA, LDHB, LIAS, LPCAT2, LPIN1, LPIN2, LTA4H, LTC4S, MAN1A2, MAN2A2, MAOA, MAOB, MAT1A, MCCC2, MGAT4A, MGAT5, MGST1, MGST2, MIF, MIOX, MRI1, MTHFD1, MTHFD1L, MTHFD2, MTHFS, MTMR2, MVD, MVK, NADK, NAGA, NAMPT, NANS, NEU1, NME1, NME2, NMNAT1, NMNAT3, NNMT, NNT, NOS1, NOS2, NPR1, NQO1, NSDHL, NT5C1A, NT5E, NUDT12, NUDT2, NUDT5, NUDT9, OLAH, OXCT1, OXSM, PC, PCBD2, PCYT1A, PDE1A, PDE1C, PDE2A, PDE4C, PDE4D, PDE7B, PDE8A, PDE8B, PDE9A, PDHA1, PFKFB3, PFKM, PFKP, PGK1, PGK2, PGM2, PGM2L1, PGS1, PHGDH, PHOSPHO1, PI4K2B, PIGK, PIGP, PIK3C2B, PIK3C3, PIK3CG, PIP5K1B, PIPOX, PLA2G10, PLA2G16, PLA2G1B, PLA2G2A, PLA2G4A, PLA2G4F, PLA2G7, PLCZ1, PLD1, PLD2, PLOD1, PLOD2, PMM2, PMVK, PNLIP, PNLIPRP1, PNMT, PNPLA2, PNPLA3, PNPO, PPAT, PPCDC, PPT1, PRDM2, PRDM9, PRDX6, PSPH, PTGES, PTGES2, PTGIS, PTGS1, PTGS2, PTS, QDPR, RFK, RRM1, RRM2B, SACM1L, SCD, SCLY, SEPHS2, SETD1B, SETD2, SETD7, SGPL1, SHMT1, SHPK, SIRT1, SIRT2, SIRT3, SIRT4, SIRT5, SIRT6, SMPD1, SMPD2, SMPD3, SMYD1, SMYD2, SORD, SPHK1, SQLE, SRR, ST3GAL1, ST3GAL2, ST3GAL4, ST6GAL1, ST6GAL2, ST6GALNAC5, ST8SIA1, SUCLA2, SUCLG2, SUV39H2, TCIRG1, TDO2, TH, THTPA, TKTL1, TMLHE, TPH1, TST, TYMP, TYMS, TYRP1, UAP1L1, UCK1, UCKL1, UGDH, UGP2, UGT1A1, UGT1A6, UMPS, UROS, UXS1, VKORC1, WHSC1, XYLB

    总结而言,代谢重编程并非生化反应的随机漂移,而是一场由线粒体嵴形态精准操控的“宏大叙事”。相信随着科学设备的进一步升级,科学家们对线粒体嵴的研究定会更进一步,即时,代谢重编程的神秘面纱定会被缓缓揭开。

    本文主要参考文献

    1. Cogliati, S., Frezza, C., Soriano, M. E., Varanita, T., Quintana-Cabrera, R., Corrado, M., … & Scorrano, L. (2013). Mitochondrial cristae shape determines respiratory chain supercomplexes assembly and respiratory efficiency. Cell, 155(1), 160-171.

    2. Triolo, M., Baker, N., Agarwal, S., Larionov, N., Podinić, T., & Khacho, M. (2024). Optic atrophy 1 mediates muscle differentiation by promoting a metabolic switch via the supercomplex assembly factor SCAF

    1. Iscience, 27(3).

    3. Zheng, J., She, H., Han, R., Tang, J., Dou, Y., Lu, C., … & He, Y. (2025). Dapk2 dysfunction leads to Mic60 lactylation and mitochondrial metabolic reprogramming, promoting lung cancer EGFR-TKI resistance and metastasis. Developmental cell , 60 (23), 3267-3284.

    4. Rieger, B., Junge, W., & Busch, K. B. (2014). Lateral pH gradient between OXPHOS complex IV and F0F1 ATP-synthase in folded mitochondrial membranes. Nature communications, 5(1), 3103.

    5. Molina-Riquelme, I., Barrientos, G., Breitsprecher, L., Gómez, W., Díaz-Castro, F., Morris, S., … & Eisner, V. (2026). Multiscale mitochondrial cristae remodeling links Opa1 downregulation to reduced OXPHOS capacity in aged hearts. Proceedings of the National Academy of Sciences, 123(1), e2508911123.

    6. Iwata, W., Haggerty, N., Sesaki, H., & Iijima, M. (2025). Targeting mitochondrial structure and dynamics for therapeutic intervention in cancer. PLoS biology, 23(10), e3003453.

    7. Pernas, L., & Scorrano, L. (2016). Mito-morphosis: mitochondrial fusion, fission, and cristae remodeling as key mediators of cellular function. Annual review of physiology, 78(1), 505-531.

    8. Stephan, T., Brüser, C., Deckers, M., Steyer, A. M., Balzarotti, F., Barbot, M., … & Jakobs, S. (2020). MICOS assembly controls mitochondrial inner membrane remodeling and crista junction redistribution to mediate cristae formation. The EMBO journal, 39(14), EMBJ2019104105.

    9. Daumke, O., & van der Laan, M. (2025). Molecular machineries shaping the mitochondrial inner membrane. Nature reviews Molecular cell biology, 26(9), 706-724.
  • 铁死亡(Ferroptosis)的“刹车片”到底装在哪?答案可能藏在线粒体自噬(Mitophagy)里

    > 在生命科学的研究长河中,细胞死亡的机制始终是揭示生物体发育、自稳态维持以及疾病发生的核心。

    img_01.png

    在生命科学的研究长河中,细胞死亡的机制始终是揭示生物体发育、自稳态维持以及疾病发生的核心。从20世纪70年代 Kerr 教授提出细胞凋亡(Apoptosis)的概念,到后来焦亡(Pyroptosis)与坏死(Necroptosis)的分子执行机制被逐一破解,科学家们一度认为已经绘制出了细胞命运的完整版图 。然而,2012 年哥伦比亚大学 Brent R. Stockwell 教授及其团队在《Cell》杂志上首次定义了“铁死亡”(Ferroptosis),这一发现彻底打破了既有的认知壁垒 。铁死亡不仅在形态学上表现出独特的线粒体体积减小、膜密度增加和嵴消失,更在生化逻辑上表现为一种铁依赖性的、灾难性的脂质过氧化过程 。

    任何一种受调控的细胞死亡(Regulated Cell Death, RCD)在进化上必然配备了精密的“刹车”机制,以防止健康组织在应激状态下发生连锁崩溃 。过去十年,学界的目光主要集中在谷胱甘肽过氧化物酶 4(GPX4)这一胞浆抗氧化轴上,认为它是抵御脂质过氧化的主要防线 。然而,越来越多的证据表明,在诸如癌症耐药、神经退行性疾病及急性器官损伤中,即便 GPX4 系统尚未完全崩溃,铁死亡依然会如决堤之水般爆发 。这迫使我们思考:在细胞的深处,是否还隐藏着未被发掘的铁死亡“刹车片”?

    线粒体,作为细胞的能量中心和活性氧(ROS)产生的主要策源地,其在铁死亡中的地位一直处于激烈的学术争鸣中 。早期观点认为线粒体仅是铁死亡的被动靶点,但近期关于线粒体二氢乳清酸脱氢酶(DHODH)和线粒体自噬

    的深度研究,将答案指向了这处古老的细胞器 。特别是线粒体自噬这一针对性清除受损线粒体的质量控制路径,正逐渐显露出其作为铁死亡调控“终极闸门”的潜力 。

    要理解铁死亡的“刹车片”位置,必须首先剖析其引发死亡的动力学逻辑。铁死亡并非由特定的执行蛋白(如 Caspase-3 或 GSDMD)成孔引起,而是一场多组分参与的生化风暴 。其核心可以概括为三个相互交织的稳态失衡:铁代谢失衡、脂质过氧化链式反应失控以及抗氧化防御系统的瓦解 。

    在脂质代谢轴上,含有多不饱和脂肪酸(PUFAs)的磷脂是铁死亡的主要攻击底物 。在长链脂肪酸酰基辅酶 A 合成酶 4(ACSL4)和溶血磷脂酰转移酶 3(LPCAT3)的作用下,这些 PUFAs 被掺入细胞膜中。此时,若胞内存在过量的不稳定铁库(Labile Iron Pool, LIP),便会通过芬顿反应(Fenton Reaction)催化产生高活性的羟基自由基(·OH),攻击膜磷脂生成磷脂氢过氧化物(PL-OOH) 。如果没有及时的“刹车”干预,这种过氧化过程会形成自催化的连锁反应,最终导致细胞膜物理完整性的丧失 。

    下表总结了铁死亡关键生化驱动力及其对应的经典调控路径:

    核心驱动力 分子机制 关键蛋白/系统 角色属性 铁负荷 芬顿反应产生 ·OH

    FTH1 (铁蛋白), NCOA4

    促进/执行 脂质底物 PUFA 掺入生物膜

    ACSL4, LPCAT3

    预备/敏感性 过氧化执行 脂质自由基连锁反应

    LOXs, 非酶促反应

    核心执行 第一道刹车 还原 PL-OOH 为 PL-OH

    GPX4, GSH, SLC7A11

    主防御系统 第二道刹车 质膜 CoQ 还原路径

    FSP1 (AIFM2), NADPH

    补偿防御系统 尽管 GPX4 和 FSP1 已被证明是强大的防御系统,但在复杂的病理环境下,如线粒体内的脂质过氧化压力,这些系统往往鞭长莫及 。这引出了我们对线粒体局部防御体系的深度探究。

    在追求学术深度的过程中,我们必须关注线粒体这一亚细胞空间内的铁死亡特异性。2021 年,毛超教授等人在《Nature》发表的一项里程碑式研究指出,二氢乳清酸脱氢酶(DHODH)在抑制线粒体铁死亡中具有不可替代的作用 。DHODH 位于线粒体内膜,传统上被认为仅参与嘧啶从头合成的第四步 。然而,研究发现,DHODH 在催化二氢乳清酸氧化为乳清酸的同时,能够将电子传递给辅酶 Q(CoQ),从而产生还原型泛醌(CoQH₂) 。

    CoQH₂ 是一种强力的亲脂性自由基捕获抗氧化剂。在高水平 DHODH 的支持下,线粒体内膜上的 CoQH₂ 能够直接阻断脂质过氧化的传播,从而在不依赖 GPX4 的情况下,独立保护线粒体膜结构的完整性 。这一发现不仅颠覆了“线粒体不参与铁死亡调控”的旧观念,更揭示了 DHODH 是针对线粒体特定区域的强力“刹车片” 。

    随后,2024 年的研究进一步扩展了这一领域。甘油-3-磷酸脱氢酶 2(GPD2)被发现是另一个定位于线粒体内膜的防御节点 。GPD2 参与甘油磷酸穿梭,能够将甘油-3-磷酸转化的电子同样注入 CoQ 池,产生 CoQH₂。当细胞面临 GPX4 缺失和 DHODH 受抑的双重打击时,GPD2 成为了维持线粒体生存的最后一道防线 。

    然而,学术界对这些“局部刹车”的讨论并未停止。Mishima 等人在 2023 年发表的《Nature》论文中提出,广泛使用的 DHODH 抑制剂 Brequinar 在高浓度下会产生脱靶效应,干扰 FSP1 的活性 。这一争论揭示了科学研究的严谨性:即便是顶尖期刊的结论,也需要通过更精细的分子探针和剂量曲线来反复验证。目前学界的共识是,DHODH 与 GPD2 确实构成了线粒体内的平行防御屏障,但其重要性可能随不同癌种或组织类型的代谢模式而异 。

    当线粒体内部的酶促防御(如 DHODH)失效,或者线粒体损伤已经累积到不可逆转的地步时,细胞会动用更大规模的清除方案——线粒体自噬 。作为一种高度选择性的自噬过程,线粒体自噬旨在通过自噬体包裹并将其送往溶酶体降解,从而实现细胞器水平的“止损” 。

    在铁死亡的宏大叙事中,线粒体自噬扮演着一个极其复杂且具有多重面孔的角色。我们必须从“预防性刹车”与“病理性加速”两个维度来审视这一过程 。线粒体自噬主要分为泛素依赖型和受体依赖型两条路径。泛素依赖型路径以 PINK1/Parkin 为核心 。当线粒体膜电位 ( ΔΨ m ) 下降时,PINK1 在外膜积累并磷化泛素及 Parkin,随后通过 p62 等适配器蛋白将线粒体锚定在 LC3 标记的自噬前体膜上 。受体依赖型路径则涉及 BNIP3、NIX(BNIP3L)和 FUNDC1 等受体蛋白,它们直接通过其 LIR 结构域结合 LC3,实现无需泛素化的快速自噬响应 。

    在铁死亡的诱导早期,线粒体产生的活性氧(mtROS)是脂质过氧化的核心始动因素之一 。通过线粒体自噬,细胞能够及时移除这些产生超氧离子的“毒性工厂”,从而从源头上切断铁死亡的诱发链条 。最新在《Nature Cell Biology》等顶级期刊发表的研究指出,BNIP3 和 NIX 介导的自噬通过精准下调 mtROS 水平,在多种癌症及缺血再灌注模型中显现出明确的铁死亡拮抗作用 。

    然而,如果线粒体自噬过度激活,或者发生在铁超载的病理背景下,它可能适得其反 。线粒体是细胞内铁代谢最为活跃的场所之一,含有大量的铁硫簇蛋白和细胞色素。当大量线粒体被溶酶体降解时,其释放的游离铁会显著扩大胞浆 LIP 。这种由自噬引发的“铁洪流”与 NCOA4 介导的铁蛋白自噬(Ferritinophagy)产生协同效应,反而会加速脂质过氧化的崩溃 。

    下表深入对比了线粒体自噬在不同疾病语境下对铁死亡的调控效应:

    疾病背景 关键调控分子 自噬效应 铁死亡结局 机制解释 急性胰腺炎 MFG-E8/ABCE1

    增强流向

    显著抑制

    维持自噬流,清除氧化线粒体 肝纤维化 FUNDC1

    诱导降解

    显著促进

    招募并降解线粒体局部的 GPX4 帕金森病 (PD) PINK1/Parkin

    缺陷补救

    抑制死亡

    恢复质量控制,减少铁沉积 急性肺损伤 (ALI) SESN2/NLRP3

    适度激活

    缓解损伤

    抑制炎症小体相关的氧化压力 2025年至2026年初,关于 MFG-E8/ABCE1 轴的研究为“铁死亡刹车片装在线粒体自噬上”这一论点提供了最有力的证据 。乳脂肪球表皮生长因子 8(MFG-E8)一直被认为仅与凋亡细胞的清除有关。但在急性胰腺炎(AP)的研究中,科学家们发现该蛋白在线粒体保护中具有出人意料的功能。MFG-E8 能够进入细胞并直接结合线粒体自噬的关键调节因子 ABCE1(ATP 结合盒亚家族 E 成员)。

    该轴线的运作逻辑高度精妙:

    1. 复合物形成与招募 :MFG-E8 与 ABCE1 结合后,通过增强 ABCE1 与 PINK1 的物理相互作用,诱导受损线粒体表面更高密度的泛素化链生成。 2. LC3 脂质化的稳态调节 :该复合物进一步促进 LC3-I 向 LC3-II 的高效转化,并确保自噬体与溶酶体膜的精准融合。 3. 铁死亡的全局抑制 :通过这种高效、可控的自噬通量,细胞不仅清除了产生自由基的损坏线粒体,还通过某种尚未完全明确的机制,防止了降解过程中游离铁的爆发式释放,从而在急性炎症爆发时,为胰腺腺泡细胞安装了一套坚固的“安全闸” 。

    这项研究的重大意义在于,它首次明确了一个可以被临床药物模拟的“自噬-铁死亡”协同调节轴。在实验模型中,通过外源性补充 MFG-E8 或其模拟肽,能够显著缓解由铁死亡引起的组织坏死。在科学探索中,矛盾往往预示着更深层的机制。与胰腺的保护作用相反,在肝纤维化模型中,线粒体自噬展现出了其“阴暗面” 。FUN14 域含蛋白 1(FUNDC1)作为一种经典的线粒体自噬受体,被发现能与 GPX4 发生直接的蛋白-蛋白相互作用 。在碳 tetrachloride (CCl₄) 诱导的肝损伤中,FUNDC1 利用其 96-133 位氨基酸结构域,像一只精准的“机械臂”,将胞浆中的 GPX4 募集到线粒体外膜,并通过 TOM/TIM 复合物将其导入线粒体基质 。随后,这些携带大量防御酶的线粒体被自噬体整体吞噬并降解。

    这种机制实际上是细胞的一种“自杀式”代谢重编:为了应对极端的压力,细胞通过线粒体自噬主动拆除了最重要的铁死亡“刹车片”——GPX4,从而开启了死亡程序 。这一发现极大地丰富了我们对自噬角色的理解:自噬既可以是刹车片的承载者,也可以是刹车片的粉碎机。

    将上述复杂的分子机制转化为临床疗法,是广大科研工作者们的共同夙愿。目前,针对“铁死亡-自噬”轴的干预已在多个领域显示出曙光。许多晚期肿瘤表现出对化疗和凋亡诱导剂的极强抗性。这些细胞往往通过过度激活 DHODH 或 BNIP3 介导的自噬来产生“抗死性” 。在乳腺癌、非小细胞肺癌和胶质母细胞瘤中,使用 DHODH 抑制剂(如 Brequinar)联合铁死亡诱导剂(如 RSL3),可以精准地拆除肿瘤的线粒体防御体系,迫使耐药细胞进入铁死亡。

    在急性肾损伤(AKI)、心肌梗死以及败血症引发的肺损伤中,核心目标是抑制过度发生的铁死亡 。利用小分子激动剂激活 PINK1 或 BNIP3 路径,增强线粒体质量控制,已被证明可以作为有效的保护手段。此外,针对高血糖诱导的视网膜病变(DR),通过 TXNIP 调节线粒体自噬和铁代谢,也展现出了保护视觉神经元的潜力。

    尽管前景广阔,但精准调控仍面临巨大挑战:

    • 组织特异性 :如何避免在抑制肿瘤铁死亡的同时,不损伤免疫细胞的功能? • 剂量与时机 :自噬的“双刃剑”特性要求给药必须具备极高的时空精准度。过早或过晚的干预都可能导致相反的结果 。

    回望铁死亡研究的这十余年,我们仿佛在经历一场关于生命力与破坏力的哲学辩论。线粒体,这一起源于内共生的细胞器,再次向我们展示了其深邃的调控逻辑。铁死亡的“刹车片”确实不仅安装在胞浆的酶促反应中,更深刻地嵌入在线粒体膜的氧化还原网路以及线粒体自噬的质量控制系统里。

    鉴于铁死亡和线粒体自噬涉及到的多个方面及众多细胞因子,RayBiotech推出 人类磷酸化蛋白质组分析芯片 Human Phosphoproteome Profiling Array 8000,一次检测8000个人关键蛋白因子的磷酸化水平,助力科学家们的铁死亡及线粒体自噬研究工作。

    目前,科学家们要做的不仅是发现这些“刹车片”,更是要学会如何精准地调整它们。从 DHODH 的代谢耦合,到 MFG-E8/ABCE1 的精巧协作,每一个分子细节的破解,都让我们离战胜癌症和衰老更近一步。答案确实藏在线粒体自噬里,而开启这一答案的钥匙,正握在每一位严谨求实的生命科学研究者手中。我们需要不断审视那些微观世界的波动,因为在那纳米级的生物膜之上,正上演着决定生命存续的最宏大博弈。

    本文主要参考文献

    1. Dixon, S. J., Lemberg, K. M., Lamprecht, M. R., Skouta, R., Zaitsev, E. M., Gleason, C. E., … & Stockwell, B. R. (2012). Ferroptosis: an iron-dependent form of nonapoptotic cell death. cell , 149 (5), 1060-1072.

    2. Stockwell, B. R., Angeli, J. P. F., Bayir, H., Bush, A. I., Conrad, M., Dixon, S. J., … & Zhang, D. D. (2017). Ferroptosis: a regulated cell death nexus linking metabolism, redox biology, and disease. cell , 171 (2), 273-285.

    3. Mao, C., Liu, X., Zhang, Y., Lei, G., Yan, Y., Lee, H., … & Gan, B. (2021). DHODH-mediated ferroptosis defence is a targetable vulnerability in cancer. Nature , 593 (7860), 586-590.

    4. Mishima, E., Nakamura, T., Zheng, J., Zhang, W., Mourao, A. S. D., Sennhenn, P., & Conrad, M. (2023). DHODH inhibitors sensitize to ferroptosis by FSP1 inhibition. Nature , 619 (7968), E9-E18.

    5. Zheng, J., & Conrad, M. (2020). The metabolic underpinnings of ferroptosis. Cell metabolism , 32 (6), 920-937.

    6. Jiang, X., Stockwell, B. R., & Conrad, M. (2021). Ferroptosis: mechanisms, biology and role in disease. Nature reviews Molecular cell biology , 22 (4), 266-282.

    7. Yamashita, S. I., Arai, R., Hada, H., Padman, B. S., Lazarou, M., Chan, D. C., … & Waguri, S. (2025). The mitophagy receptors BNIP3 and NIX mediate tight attachment and expansion of the isolation membrane to mitochondria. Journal of Cell Biology , 224 (7), e202408166.

    8. Zeng, X., Ma, X., Bai, Y., Li, J., & Yu, F. (2025). The dual function of mitophagy in ferroptosis. Biophysics Reports .

    9. Ren, Y., Lu, Y., Cui, Q., Shang, H., Fan, M., Sun, Y., … & Lu, H. (2026). Milk fat globule—EGF factor 8/ATP‐binding cassette subfamily E member 1 axis maintains mitophagy flux homeostasis to suppress ferroptosis in acute pancreatitis. Clinical and Translational Medicine , 16 (2), e70619.

    1

    0. Bi, Y., Liu, S., Qin, X., Abudureyimu, M., Wang, L., Zou, R., … & Zhang, Y. (2024). FUNDC1 interacts with GPx4 to govern hepatic ferroptosis and fibrotic injury through a mitophagy-dependent manner. Journal of Advanced Research , 55 , 45-60.

    线粒体研究专题

    线粒体自噬(Mitophagy)是代谢重编程(Metabolic Reprogramming)的“因”还是“果”?这个问题可能问错了

    代谢重编程(Metabolic Reprogramming)的“遥控器”是谁?线粒体嵴(Mitochondrial Cristae)的形态可能就是答案

    cGAS-STING 遇上铁死亡(Ferroptosis):线粒体 DNA 释放引发的细胞内稳态风暴

    一文读懂线粒体:线粒体动力学/代谢重编程/自噬/PINK1/Parkin通路/BNIP3L/Nix和FUNDC1通路

    一文读懂线粒体自噬(mitophagy)信号通路PINK1/Parkin通路及“微自噬”(MDVs)及多因子芯片

    线粒体自噬Mitochondrial Autophagy—mitophagy:线粒体自噬机制,从PDR到Parkin/PINK1

    当线粒体自噬(mitophagy)遇上铁死亡“Ferroptosis”:细胞命运的博弈与平衡

    外周免疫耐受专题

    诺贝尔生理学或医学奖—调节性T细胞(Tregs):外周免疫耐受的信号转导网络(PI3K/AKT/mTOR/TGF-β等信号通路)

    诺贝尔生理学奖—外周免疫耐受机制及其相关信号通路(PI3K-Akt/TGF-beta)深度解析:从Foxp3到免疫治疗的平衡艺术

    信号通路研究专题

    TGFb信号通路/TGFbeta信号通路(TGFβ Signaling Pathway)研究,看这一篇就够啦

    p53信号通路(p53 Signaling Pathway)研究,看这篇就够啦

    MAPK信号通路(MAPK Signaling Pathway)研究,看这一篇就够啦!

    NF-kB Signaling Pathway研究,看这一篇就够了

    JAK/STAT信号通路/JAK-STAT信号通路/JAK-STAT Signaling Pathway研究,看这一篇就够了

    mTOR(mammalian target of rapamycin)信号通路signaling pathway研究看这一篇就够

    PI3K-AKT信号通路(PI3K-AKT Signaling Pathway)研究,看这篇就够啦

    AMPK 信号通路(AMPK Signaling Pathway)研究,看这篇就够啦

    Wnt信号通路/WntβCatenin信号通路/WntβCatenin Pathway研究,看这一篇就够了

    ErbB信号通路(ErbB Signaling Pathway)研究,看这一篇就够了

    IGF-1 信号通路(insulin-like growth factor signaling pathway)研究看这篇就够啦

    HIF1-a信号通路/HIF1-α信号通路(HIF1-alpha Signaling Pathway)研究,看这一篇就够啦

    Hedgehog 信号通路(Hedgehog Signaling Pathway)研究,看这一篇就够啦!

    重磅!PI3K-AKT/JAKSTAT/AMPK/Wnt/ErbB/IGF1/HIF1a/mTOR等十三条高清信号通路图大汇总

    Notch信号通路(Notch Signaling Pathway)研究,看这一篇就够啦!

    PKC信号通路/PKCθ信号通路(PKC-Theta Signaling Pathway)研究,看这一篇就够啦!

    PPAR信号通路(PPAR Signalling Pathway) 研究,看这一篇就够啦 !

    代谢信号通路(Metabolic Signaling Pathway)研究,看这一篇就够啦!

    AMPK信号通路(AMPK Signaling Pathway)调控网络的深度解析与前沿洞察—能量代谢的“总司令”的任务分配

    HIF1a信号通路/HIF1α信号通路(HIF1-alpha Signaling Pathway):细胞氧气银行的智慧调控网络

    Wnt信号通路(WntβCatenin Signaling Pathway)的调控网络:从配体分泌到三维基因组重塑的精准控制

    img_02.jpg

  • 30.9分Cell Metabolism揭示AKK菌不是对谁都有用!最新研究扎心:你肠道的家底决定了结局,为什么同样补AKK菌有人获益显著,有人毫无反应

    > 该研究不仅揭示了Akk菌改善代谢的具体生理机制,更首次为肠道微生态领域的“精准医疗”提供了强有力的直接证据,强调在应用这类下一代益生菌干预代谢疾病前,必须先检测患者的基线菌群水平以进行科学的精准分层治疗。

    文献标题 :Akkermansia muciniphila supplementation in patients with overweight/obese type 2 diabetes: Efficacy depends on its baseline levels in the gut

    杂志 :Cell Metabolism

    影响因子 :30.9

    第一作者 :Yifei Zhang

    通讯作者 :Weiqing Wang

    作者单位 :Shanghai Jiao Tong University School of Medicine

    文献所用芯片 :RayPlex Mouse Inflammation Array 1:FAM-INF-1-96,一次筛选检测13个关键的小鼠炎症因子靶标:GCSF,IFN-gamma,IL-10,IL-12p70,IL-17A,IL-1 beta (IL-1 F2),IL-2,IL-23p19, IL-4,IL-6,KC (CXCL1),MCP-1 (CCL2),TNFalpha。

    文献介绍 :嗜黏蛋白阿克曼菌(A. muciniphila,常简称为Akk菌)在改善肥胖和2型糖尿病方面极具潜力。一项针对58名超重或肥胖的2型糖尿病患者的12周临床试验发现,尽管整体来看补充该菌株与服用安慰剂在减重和降糖(HbA1c)方面无显著差异,但其疗效高度依赖患者肠道内该菌的初始(基线)水平。对于初始Akk菌水平较低的患者,补充剂能够高效定植,并显著降低其体重、脂肪量和糖化血红蛋白;而对于初始水平已较高的患者,补充剂则定植不良且无明显临床获益(该结论已在小鼠实验中得到验证)。总体而言,该研究表明,Akk菌的代谢益处取决于患者肠道的初始菌群状态,这为未来基于肠道微生态进行“个性化/精准益生菌补充”提供了重要的科学依据。

    img_01.jpg

    实验结果

    一、一项针对58名超重或肥胖的初治2型糖尿病患者的12周临床试验表明,虽然补充嗜黏蛋白阿克曼菌(AKK-WST01)与服用安慰剂均能显著改善患者的体重、血糖和胰岛素抵抗等代谢指标,但两组间的整体疗效并无显著差异。然而,研究揭示了该菌株定植效率的显著个体差异,即干预效果高度依赖于受试者肠道内AKK菌的初始(基线)丰度:在初始丰度较低的患者体内,补充剂能够高效定植并显著增加其丰度,而在初始丰度较高的患者体内则定植不良。此外,补充该菌株并未破坏人体整体肠道菌群的结构和多样性。总体而言,该研究证实了AKK菌补充剂的安全性,并提示其干预效果受限于个体初始肠道微生态,为未来开展个性化的精准益生菌补充策略提供了关键依据。

    img_02.jpg

    二、研究发现治疗干预与受试者肠道内基线Akk菌丰度在改善脂肪量、糖化血红蛋白和血压等方面存在显著的交互作用,为此研究人员进行了进一步的亚组分析。结果明确显示,对于初始Akk菌丰度较低的2型糖尿病患者,经过12周的AKK-WST01补充治疗后,其体重、BMI、总脂肪量、内脏脂肪量、糖化血红蛋白(HbA1c)、低密度脂蛋白胆固醇及舒张压均实现了显著下降;而相比之下,同亚组的安慰剂受试者在上述代谢指标上均无明显改变。这一经过严格统计学校正的发现,有力证实了补充AKK-WST01能够精准且有效地改善低基线Akk菌人群的肥胖问题及代谢紊乱。

    img_03.jpg

    三、为了深入探究AKK-WST01对能量代谢的潜在影响,研究团队对受试者的能量消耗和底物氧化情况进行了亚组分析。结果表明,在初始Akk菌丰度较低的2型糖尿病患者中,经过12周的AKK-WST01干预,其呼吸商(RQ)和碳水化合物氧化(CHOX)显著降低,而脂肪氧化(FOX)显著增加,且与安慰剂组相比具有显著的统计学差异;相反,在初始Akk菌丰度较高的患者中,无论是治疗组还是安慰剂组,各项能量代谢指标均无明显改变。这进一步证实,补充AKK-WST01能够有效且特异性地促进低基线Akk菌人群体内的脂肪氧化。

    img_04.jpg

    四、研究表明,AKK-WST01在2型糖尿病患者中表现出良好的安全性和耐受性,未引发相关的严重不良事件或肝肾功能异常。为了进一步验证人体临床试验的发现,研究人员通过将低丰度和高丰度Akk菌的人类粪便移植到无菌小鼠体内开展了动物实验。结果与临床观察高度一致:AKK-WST01仅在“低基线Akk菌”小鼠体内实现了高效定植,并在不改变进食量的情况下,显著缓解了高脂饮食诱导的体重增加、降低了空腹血糖、改善了脂肪堆积并提升了能量消耗;而在“高基线Akk菌”小鼠中则未观察到上述代谢获益。这一动物实验有力地证实了补充AKK-WST01以改善代谢稳态的实际效果,从根本上取决于受试者肠道内Akk菌的初始丰度水平。

    img_05.jpg

    五、研究表明,补充AKK-WST01能够显著增强“低基线Akk菌”小鼠的肠道屏障功能并缓解系统性炎症。具体而言,在初始Akk菌较少的小鼠中,该补充剂显著上调了肠道紧密连接蛋白和黏蛋白等屏障相关基因的表达,增加了肠黏液层厚度,从而有效降低了肠道通透性,阻断了致病性内毒素(LPS)进入血液,并促使促炎因子减少、抗炎因子增加。相比之下,“高基线Akk菌”的小鼠原本就维持着较好的肠道屏障功能和较低的内毒素水平,因此补充AKK-WST01并未进一步增强其屏障功能或带来额外的代谢益处。这一机制研究进一步阐明,AKK-WST01主要是通过修复受损的肠道屏障、减轻内毒素血症来改善代谢健康,且其疗效依然高度取决于个体的初始肠道微生态状况。

    img_06.jpg

    实验讨论 :该随机双盲安慰剂对照临床试验及配套的动物实验全面证实,补充活体嗜黏蛋白阿克曼菌(AKK-WST01)能显著改善超重/肥胖2型糖尿病患者的体重、脂肪量和血糖指标,但该疗效完全取决于患者肠道内Akk菌的初始(基线)丰度。疗效差异的核心机制在于菌株间的“竞争性排斥”:在初始丰度较低的个体中,补充的菌株能够高效定植,进而通过增强肠道屏障功能、减少致病性内毒素(LPS)入血、提升能量消耗及脂肪氧化来发挥显著的代谢益处;相反,在初始丰度已较高的个体中,由于生态位重叠,新补充的菌株不仅难以定植,甚至可能产生阻碍正常生活方式干预获益的未知负面影响(如引发动物模型LPS异常升高)。综上所述,该研究不仅揭示了Akk菌改善代谢的具体生理机制,更首次为肠道微生态领域的“精准医疗”提供了强有力的直接证据,强调在应用这类下一代益生菌干预代谢疾病前,必须先检测患者的基线菌群水平以进行科学的精准分层治疗。