
本文要点
- > 复发/难治套细胞淋巴瘤(MCL)中,淋巴瘤相关巨噬细胞以M2极化为主:MCL分泌IL-8维持M2,M2分泌CXCL5经CXCR2激活Akt/p38/STAT3旁路导致ibrutinib耐药;CXCR2抑制剂SB225002与ibrutinib联用协同促凋亡(CI<1)。
- RayBiotech 人趋化因子芯片 AAH-CHE-1 与人炎症因子芯片 QAH-INF-3 助力共培养上清多因子检测。
- 文献标题 :Dialog between mantle cell lymphoma cells and lymphoma-associated macrophages underlies ibrutinib resistance
> 复发/难治套细胞淋巴瘤(MCL)中,淋巴瘤相关巨噬细胞以M2极化为主:MCL分泌IL-8维持M2并削弱吞噬,M2分泌CXCL5经CXCR2激活Akt/p38/STAT3旁路,导致ibrutinib耐药;CXCR2抑制剂SB225002与ibrutinib联用协同促凋亡(CI < 1),并把巨噬细胞从M2扳回M1。RayBiotech人趋化因子芯片与炎症因子芯片助力共培养上清多因子解析。
文献标题 :Dialog between mantle cell lymphoma cells and lymphoma-associated macrophages underlies ibrutinib resistance
杂志名称 :Journal of Advanced Research
杂志影响因子 :11.4
发表时间 :2025年
第一作者 :Xiaoqing Sun
通讯作者 :Jiajia Huang,Zhiming Li
作者单位 :中山大学肿瘤防治中心(Sun Yat-sen University Cancer Center)
所用芯片产品 :人趋化因子芯片 Human Chemokine Array C1:AAH-CHE-1;人炎症因子芯片 Human Inflammation Array Q3:QAH-INF-3。共培养上清先并行扫描趋化因子与炎症因子,再用 ELISA 对 IL-8、CXCL5 等做时程精测。
文献介绍 :套细胞淋巴瘤(MCL)中位无进展生存约四年,ibrutinib 失败后后续治疗应答差。肿瘤微环境中的淋巴瘤相关巨噬细胞(LAM)是否经 CXCL5/CXCR2 轴介导 ibrutinib 耐药尚不清楚。本文在 10 例复发 MCL 标本、巨噬细胞–MCL 共培养及移植瘤中解析该对话如何导致耐药,以及 CXCR2 抑制剂 SB225002 能否逆转。
实验结果 :
图 1|ibrutinib 耐药患者的 LAM 以 M2 为主,共培养即抬高 IC50
纳入 10 例复发 MCL,按无进展生存是否短于 6 个月分为耐药与敏感各 5 例。流式检测组织与血液中 CD68+ 巨噬细胞:耐药组 CD68+CD206+CD86−(M2)比例及 M2/M1 比值显著更高,血液来源巨噬细胞同样偏 M2。CIBERSORT 显示 BTK 表达与巨噬细胞表型无关联;KEGG 提示活检相对血液富集细胞因子–受体通路。0.4 μm Transwell 非接触共培养后,ibrutinib 敏感系 Mino、JEKO-1 的 IC50 显著升高,1 μM ibrutinib 下凋亡减少。即 LAM 与 MCL 的旁分泌对话足以在体外诱发 ibrutinib 耐药,且不依赖 BTK 表达差异。
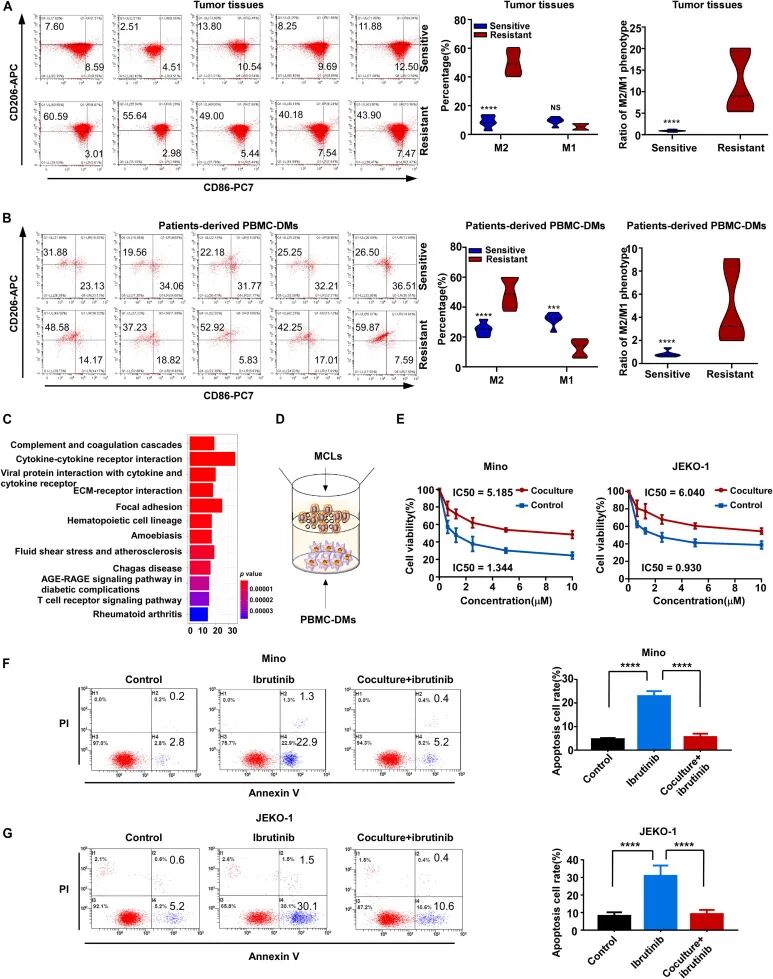
图 2|共培养把巨噬细胞推向 M2,上清以 IL-8 升幅最大、最持久
共培养后巨噬细胞 M2/M1 升高,抗炎因子 IL-10、TGF-β、CCL-17、CCL-18 升高,促炎因子 IL-1β、IL-6、IL-12a、TNF-α 降低。抗体芯片显示 MCL 侧上清升幅最高的四种为 IL-8、G-CSF、CCL5、MCP-1;ELISA 时程中 IL-8 升幅最大且最持久。中和 IL-8 对阻断 M2 极化最明显,中和 G-CSF、CCL5、MCP-1 则弱于 IL-8。IL-8 处理后,巨噬细胞吞噬 MCL 所需的早期/晚期内体与溶酶体标志 RAB5A、RAB7、LAMP1 荧光减弱。即 MCL 来源 IL-8 是维持 M2 并削弱吞噬的关键可溶性因子。
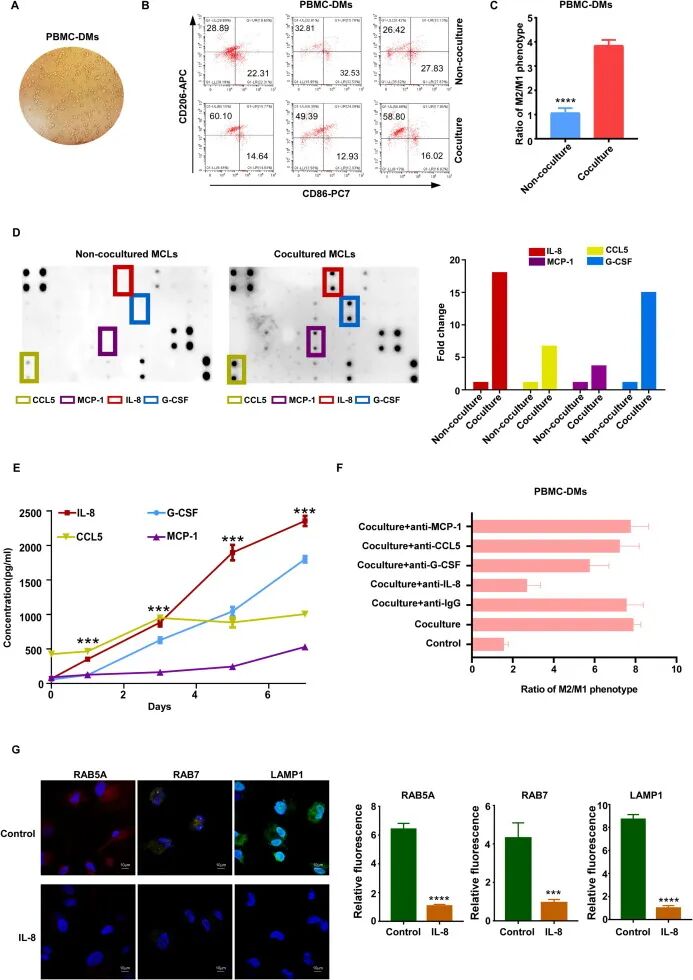
图 3|巨噬细胞来源 CXCL5 介导 ibrutinib 耐药
巨噬细胞侧上清中 CXCL5、CCL5、CCL3、CXCL1 升高,以 CXCL5 最显著。共培养体系中仅中和 CXCL5 使 ibrutinib 处理后 MCL 活力下降、凋亡回升;抑制或敲除巨噬细胞 CXCL5 同时减少 M2、恢复 ibrutinib 敏感性。同样共培养下,DLBCL(SU-DHL-2)、滤泡淋巴瘤(DOHH2)、CLL/SLL(MEC-1)并不获得耐药,现象限于 MCL。移植瘤中,共培养巨噬细胞增大瘤体积与瘤重,抗 CXCL5 中和抗体抑制最强;ibrutinib 几乎不改变 M2/M1 与血浆 CXCL5/IL-8,抗 CXCL5 则推动 M1 并降低二者血浆浓度。即 CXCL5 是巨噬细胞赋予 MCL ibrutinib 耐药的主效应因子,且该效应具有 MCL 选择性。
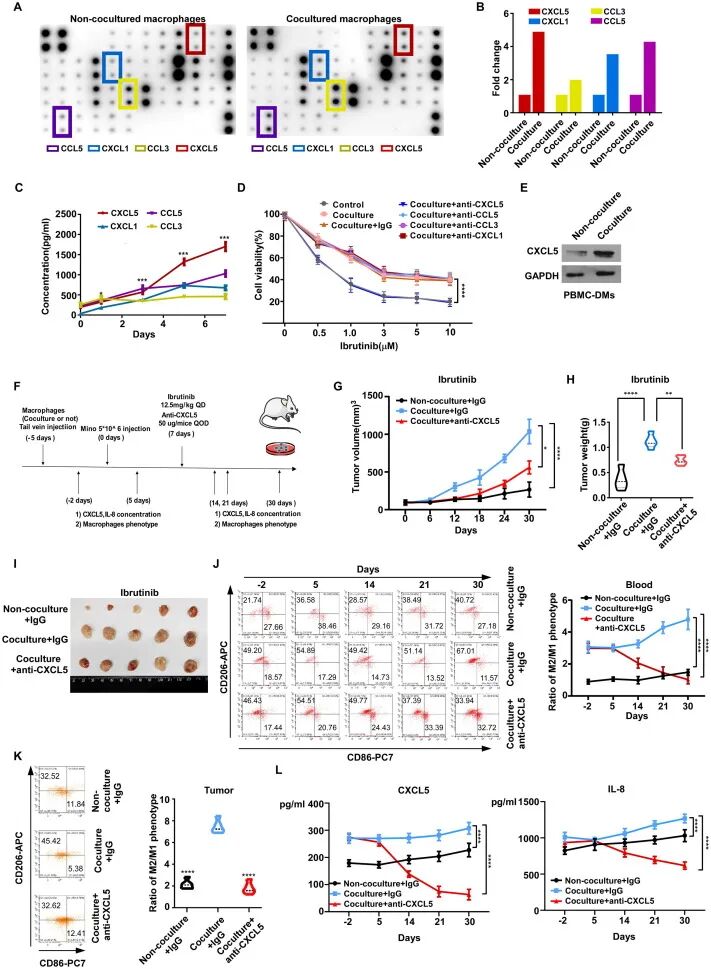
图 4|SB225002 与 ibrutinib 联用协同促凋亡(CI < 1)
CXCR2 是巨噬细胞来源 CXCL5 的受体:外源或过表达 CXCL5 48 h 并不改变敏感性;共培养 1–14 天 CXCR2 逐渐升高,且仅发生在 MCL,T 细胞共培养无此现象。ibrutinib + CXCL5 后凋亡降至 Mino 11.15±1.50、JEKO-1 11.35±1.70(单用 ibrutinib 分别为 36.15±2.25、27.62±3.43);加上 SB225002 升至 75.7±4.10 与 74.6±4.5。共培养模型中联用使凋亡从 7.46%/8.23% 回升至 55.18%/58.81%,caspase-3 同步回升。Compusyn:Mino 的 CI 在 ED50/ED75/ED95 为 0.781、0.514、0.283,JEKO-1 为 0.689、0.437、0.233,DRI>1。即阻断 CXCR2 与抑制 BTK 在共培养耐药模型中为协同。
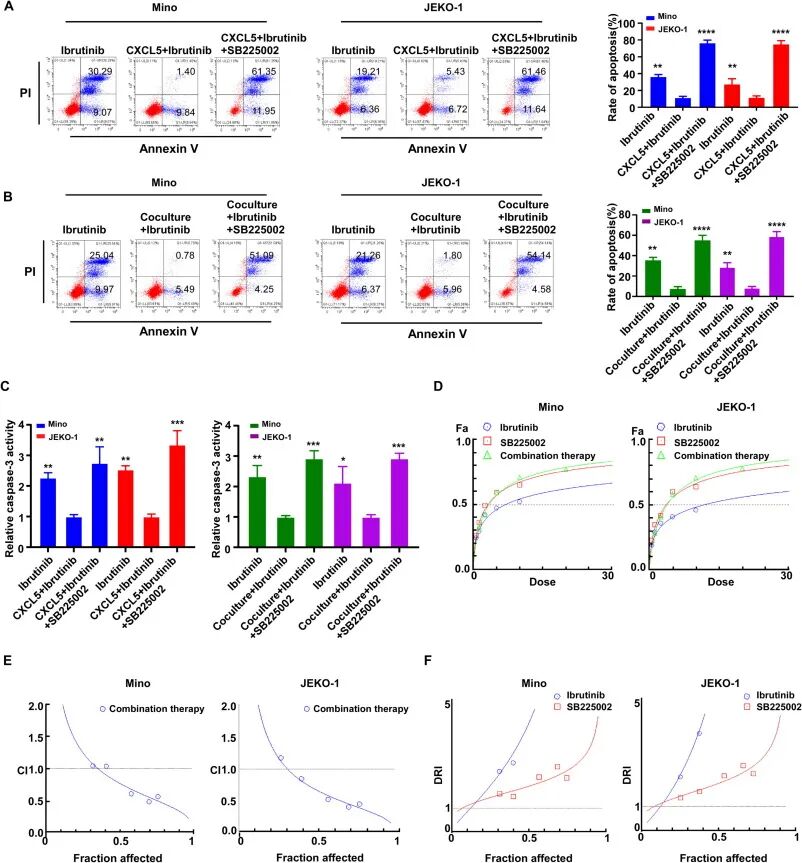
图 5|CXCL5 所致耐药不走 BTK,而激活 Akt、p38 与 STAT3
GSEA 显示 CXCR2 与 NF-κB、Akt、MAPK、STAT3 正相关。Western blot:ibrutinib 在 CXCL5 存在时仍抑制 p-BTK;CXCL5 抬高 p-p65、p-Akt、p-p38 MAPK、p-STAT3,ibrutinib 不能压下后三者。SB225002 抑制 CXCL5 激活的 p-Akt、p-p38 MAPK、p-STAT3。RNA-seq/KEGG:CXCL5 激活 Akt、黏着斑、ECM-受体、apelin 等通路。体外 SB225002 逆转 IL-8 诱导的 M2,ibrutinib 无此作用;CXCL5 诱导的 CXCR2 不受 ibrutinib 影响、被 SB225002 抑制。即 CXCL5/CXCR2 在 BTK 下游旁路维持存活信号,并同时锁定 M2。
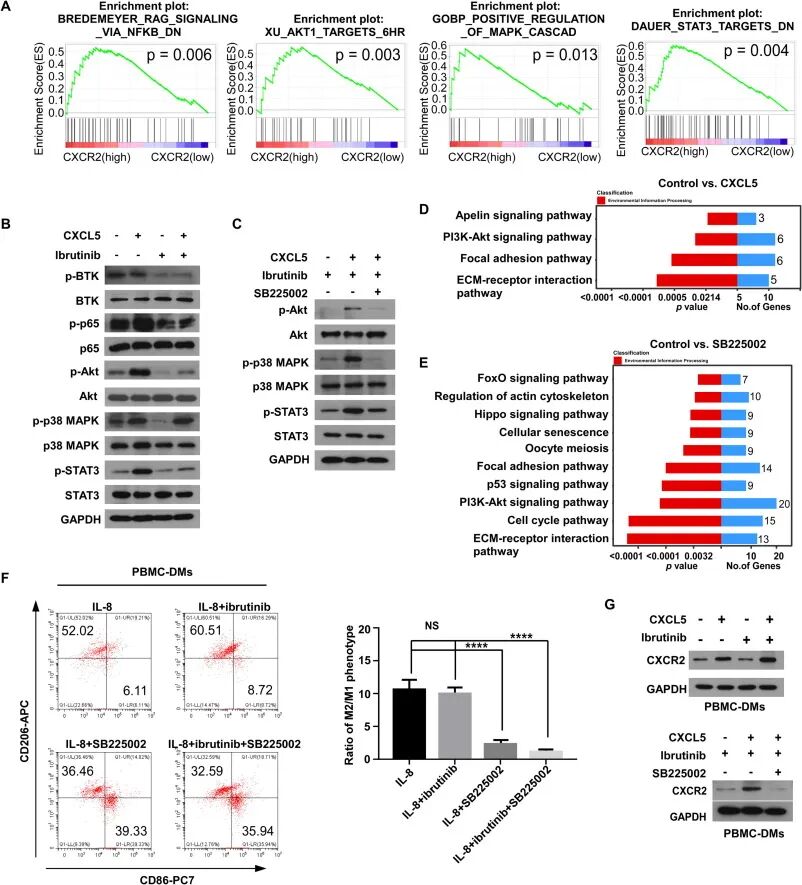
图 6|体内联用压瘤,并把巨噬细胞扳回 M1
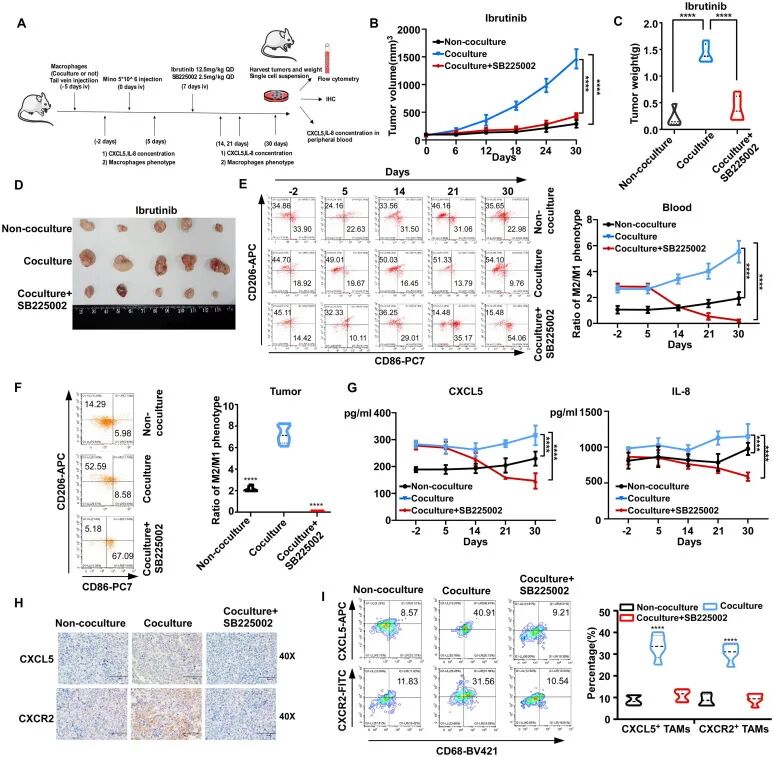
人源血源性巨噬细胞 + Mino 移植瘤中,ibrutinib 联合 SB225002(10 mg/kg,腹腔每日)较单用 ibrutinib(12.5 mg/kg,灌胃每日)显著抑制瘤体积与瘤重(n=5)。联用组血液与瘤内巨噬细胞随时间偏向 M1,未加 SB225002 则维持 M2。ELISA:共培养组血浆 CXCL5 与 IL-8 更高,SB225002 将其压低。IHC 与瘤内流式:SB225002 降低 CXCL5、CXCR2 以及 CXCL5+ / CXCR2+ 巨噬细胞比例。即 CXCR2 抑制剂在体内同时打击肿瘤细胞与重编程 LAM。
实验结论 :ibrutinib 耐药 MCL 中 LAM 以 M2 为主。MCL 分泌 IL-8 维持 M2 并削弱吞噬;M2 分泌 CXCL5,经共培养诱导 MCL 上 CXCR2,激活 Akt、p38 MAPK 与 STAT3,而 BTK 磷酸化仍可被 ibrutinib 抑制。阻断 CXCL5 或 CXCR2(SB225002)在体外与移植瘤中恢复凋亡、缩小肿瘤,并把巨噬细胞从 M2 扳回 M1;ibrutinib 与 SB225002 的 CI < 1。可干预节点为 IL-8–M2 轴、CXCL5–CXCR2 轴及 Akt/p38/STAT3 旁路。
关注我们解锁更多文献解析
需要文献原文后台滴滴