
在呼吸过敏与重症肺部感染的转化研究中,不少课题组都遭遇过令人困惑的实验数据倒挂:重度哮喘患者外周血嗜酸性粒细胞显著升高,常规夹心 ELISA 测得的血清 IL-33 却几乎全部落入检出限以下;将临床有效的 Eotaxin-3、Galectin-10 或 IL-8 指标照搬至野生型小鼠模型后,始终测不出符合预期的差异;仅经脂多糖(LPS)预刺激、尚未触发炎症小体切割的肺组织裂解液,在“成熟 IL-1β”试剂盒中却呈现明显阳性读数;同一批受试者的诱导痰或配对血浆,换用不同抗凝管或跨平台(抗体芯片、Luminex 与单靶点 ELISA)复核时,绝对浓度相差数倍甚至结论反转。
这些困扰并非源于生物学假设失灵,而是呼吸黏膜免疫检测中长期被低估的四道方法学断层所致:其一是人鼠基因组鸿沟,小鼠完全缺失 LGALS10(Galectin-10)与 CXCL8(IL-8)基因,Ccl26(Eotaxin-3)普遍表现为无功能假基因,且稳态抗炎短型 sfTSLP 主要见于人类;其二是翻译后构象与蛋白酶修饰开关,胞外 IL-33 会迅速形成二硫键氧化失活并被逾百倍摩尔过量的内源可溶性诱饵受体 sST2 掩蔽,完整 37 kDa Annexin A1 易被中性粒细胞蛋白酶切割为失活的 33 kDa 截短体,而多款商用 IL-1β 免疫试剂对胞内 31 kDa 前体仍存交叉识别;其三是多因子炎症抗体阵列的定量层级混淆与结构性靶标盲区,膜半定量、玻片半定量与玻片定量阵列在动态范围与靶标覆盖上差异显著,且常规人炎症阵列普遍缺失上皮警报素与主动消退轴的关键靶标;其四是呼吸样本基质前处理干扰,包括痰液二硫苏糖醇(DTT)还原破坏、肝素管引发 Eotaxin 假性飙升 14.3 倍、EDTA 螯合 Ca²⁺ 洗脱白细胞膜表面 Annexin A1 以及裂解液中微量 SDS 变性抗原表位。
本文围绕呼吸系统中2 型免疫轴、炎症主动消退轴与经典促炎风暴轴的动态拉锯,系统拆解上述四大断层的分子机理、跨平台头对头验证数据与各类呼吸样本前处理避坑路径,旨在为哮喘、慢性鼻窦炎伴鼻息肉(CRSwNP)、重症肺炎及急性呼吸窘迫综合征(ARDS)课题提供可直接落地的分层检测与质控蓝图。
一、呼吸免疫三轴失衡的分子开关、种属鸿沟与体内外转化落差
呼吸道黏膜直接暴露于吸入性过敏原、环境微粒与病原微生物,其稳态与病理演进取决于三大功能轴在时空上的耦合与失衡。在 2 型免疫轴中,气道上皮受损释放核内警报素 IL-33 与炎症诱导型长链 TSLP(lfTSLP),激活 2 型固有淋巴细胞(ILC2)和 Th2 细胞分泌 IL-4、IL-5 与 IL-13,进而驱使上皮与间质细胞合成 Eotaxin-2/3 募集嗜酸性粒细胞,并通过嗜酸性粒细胞胞外诱捕网死亡(EETosis)释放 Galectin-10 组装夏科-雷登结晶(CLCs)放大炎症。在炎症主动消退轴中,完整 37 kDa Annexin A1(ANXA1)经钙依赖途径外翻至膜表面并结合甲酰肽受体 2(FPR2/ALX),协同 Treg 与 M2 型巨噬细胞分泌的 IL-10 遏制白细胞跨内皮迁移、加速中性粒细胞凋亡并促进巨噬细胞胞葬。在经典促炎风暴轴中,NLRP3/Caspase-1 炎症小体切割 pro-IL-1β 生成成熟体,联合 TNF-α 与 IL-8 引发大规模中性粒细胞浸润、黏液高分泌与急性肺屏障崩解。在设计免疫定量指标之前,必须先厘清各靶标的构象活性状态及人与小鼠、体外与体内模型间的本质差异。
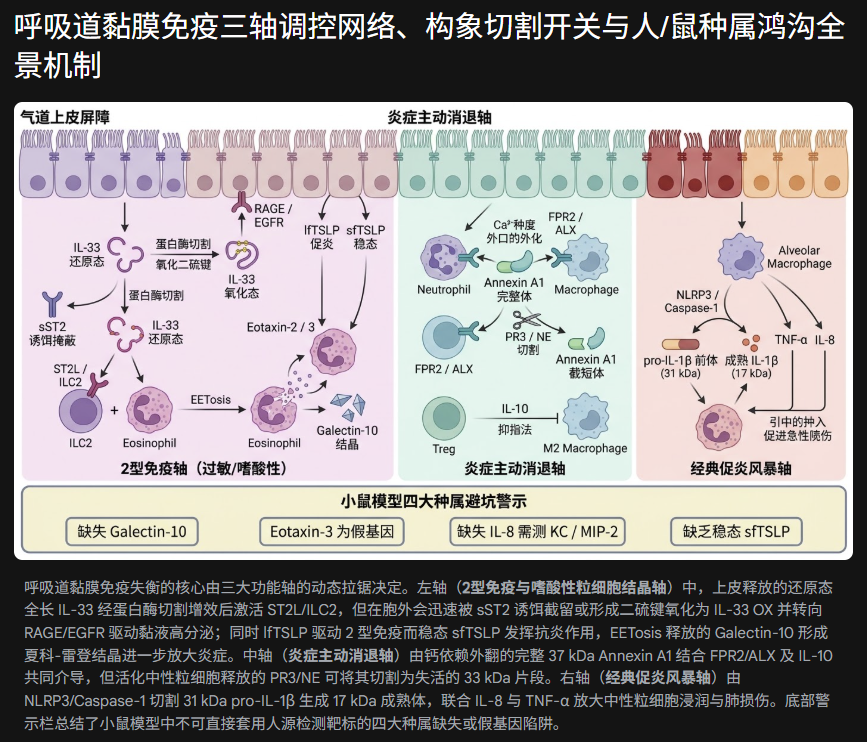
1.1 2型免疫轴:上皮警报素的构象/异构体开关与嗜酸性粒细胞结晶放大
IL-33/ST2 轴:蛋白酶增效、快速氧化转轨与诱饵受体掩蔽。 作为 IL-1 超家族成员,IL-33 并非经典分泌型细胞因子,而在稳态下组成性锚定于肺上皮细胞(尤其是肺泡 II 型细胞与气道基底细胞)、血管内皮细胞及成纤维细胞的细胞核染色质上。与必须经 Caspase-1 切割才能获活的 IL-1β 和 IL-18 相反,全长人源 IL-33(IL-33 1–270)本身即具备生物活性,在细胞坏死、机械牵张或过敏原刺激时直接释放;而在生理性细胞凋亡中,执行型 Caspase-3/7(以及可通过激活 Caspase-7 间接作用的 Caspase-1 通路)会在其 C 端 IL-1 样结构域内实施切割,使其彻底失活以维持凋亡的免疫静默。一旦进入炎症微环境,全长 IL-33 的中央区(人源 66–111 位氨基酸)会被中性粒细胞弹性蛋白酶(NE)和组织蛋白酶 G(Cathepsin G)切割为成熟片段(95–270、99–270、109–270),生物活性提升约 10 倍;经肥大细胞蛋白酶切割后激活 ILC2 的效力更跃升至 30 倍;而屋尘螨(HDM)、交链孢霉(Alternaria)及花粉等环境过敏原自身携带的蛋白酶同样能直接催化 IL-33 蛋白酶成熟。
然而,释放至胞外氧化环境的活性还原态 IL-33(IL-33_RED)犹如装有定时器的瞬态信号。Cohen 等人发表于 Nature Communications 的研究证实,人 IL-33 C 端结构域的 4 个半胱氨酸残基(Cys208、Cys227、Cys232、Cys259)在胞外迅速氧化形成两对分子内二硫键,触发剧烈构象重排生成氧化态 IL-33_OX(DSB IL-33),从而彻底瓦解其与膜受体 ST2L(IL1RL1)的结合界面;这一氧化转换在 1–2 小时内即完成 50%,4 小时内超过 90%。更具颠覆性的是,Strickson 等人发表于 European Respiratory Journal 的研究改写了“氧化即失活”的传统认知:IL-33_OX 并非无功能的代谢残渣,而是能在气道上皮表面与 RAGE 及表皮生长因子受体(EGFR)组装成 ST2 非依赖性信号复合体,直接驱动杯状细胞增生、MUC5AC 黏液高分泌并显著延缓上皮创伤修复,是慢性阻塞性肺疾病(COPD)黏液阻塞与异常上皮重塑的核心驱动通路。
这一氧化转轨与内源诱饵受体的双重作用,使循环血样中的 IL-33 定量成为全领域最棘手的难题之一。IL1RL1 基因编码的可溶性诱饵受体 sST2 在正常人血清中即高达 7.2–49.3 ng/mL(在急性肾损伤等重症监护急性应激人群中,非存活者中位值更升至 74.3 ng/mL,死亡预警截断值超过 86.1 ng/mL),以 Kᴅ = 0.744 nM 的高亲和力及超过 100 倍的摩尔过量将游离还原态 IL-33 牢牢截留。Ketelaar 等人发表于 Clinical & Experimental Allergy 的评测显示,在 4 款市售人 IL-33 ELISA 试剂盒中,部分经典夹心试剂在哮喘患者血清里的有效检出率低至 2%,而未经血清基质验证的试剂则易产生假阳性读数;Mai 等人发表于 Journal of Translational Medicine 的研究进一步揭示,部分商业试剂盒实则主要识别已丧失 ST2 活性的氧化态 IL-33,对活性还原态 IL-33 灵敏度严重不足。在种属转化层面,小鼠 Il33 基因上游缺失了一段包含人类哮喘全基因组关联研究(GWAS)易感位点的关键 5 kb 非编码调控区,导致人源 IL-33 在淋巴结高内皮微静脉(HEV)与肺微血管内皮高表达(且在过敏原暴露后发生 ST2 依赖的负反馈下调),而小鼠 IL-33 主要组成性定位于屏障上皮并在 HEV 中缺如;此外,人类气道上皮还高表达缺失第 3、4 外显子的胞质定位活性剪接变体(Δexon 3,4),进一步扩大了人鼠之间的表达与释放差异。
TSLP:双启动子驱动的 lfTSLP 与 sfTSLP 功能逆反。 胸腺基质淋巴细胞生成素(TSLP)曾因在皮肤和肠道呈现免疫耐受、在气道却诱发强烈过敏而令学界困惑。Fornasa 等人发表于 Journal of Allergy and Clinical Immunology 的研究阐明了这一双面性:人类 TSLP 基因受两个独立启动子调控,分别转录 159 个氨基酸(4 个外显子)的长型 lfTSLP(Variant 1)与由第 2 内含子启动子起始、仅含 63 个氨基酸(2 个外显子)的短型 sfTSLP(Variant 2)。sfTSLP 在健康气道、肠道与皮肤上皮及肺成纤维细胞中组成性表达(并受维生素 D 通过第 3 内含子结合位点特异性上调),不结合经典的 TSLPR/IL-7Rα 复合体、亦不激活 STAT5,而是经由 p38-α 和 ERK1/2 发挥抗炎稳态作用(抑制 TNF-α、IL-1β 与 IL-6 分泌)并具备强于多种经典抗菌肽的直接杀菌活性。相反,lfTSLP 在静息态几乎沉寂,仅在蛋白酶过敏原(如 Alternaria 激活 PAR-2)、病毒双链 RNA(TLR3 配体 poly I:C)、屋尘螨尿酸或促炎因子刺激下剧烈诱导,通过结合 TSLPR(CRLF2)/IL-7Rα 激活 JAK1/JAK2–STAT5 通路驱动 Th2 极化与 ILC2 活化,在病毒感染或非 T2 哮喘微环境中还可协同 IL-1β、IL-6、IL-23 诱导 Th17 分化并刺激气道平滑肌释放 IL-8。
实验室检测 TSLP 时必须警惕两项硬性约束:第一,稳态抗炎短型 sfTSLP mRNA 目前被普遍认为具有人类特异性,小鼠体内主要表达与人 lfTSLP 同源的全长 TSLP(虽有个别文献提及小鼠存在两种转录异构体,但尚未确立与人 sfTSLP 等效的稳态抗炎短蛋白共识);第二,sfTSLP 的全部 63 个氨基酸序列与 lfTSLP 的 C 端完全重合,目前缺乏能单独识别 sfTSLP 的商品化特异抗体,常规夹心 ELISA 测得的多为两类异构体之和,且还可能受到人肺肥大细胞类胰蛋白酶与糜酶对 lfTSLP 蛋白水解失活(如糜酶切为 1–36 和 37–132 无活性肽段)的干扰。因此,在人源临床组织或细胞模型中评估 TSLP 致病活性,必须将蛋白检测与针对异构体特异性外显子的 RT-qPCR 联合判读。
Eotaxin-2(CCL24)与 Eotaxin-3(CCL26):人类主效趋化因子在小鼠中普遍为假基因。 Eotaxin 家族三成员(CCL11/Eotaxin-1、CCL24/Eotaxin-2、CCL26/Eotaxin-3)均通过嗜酸性粒细胞表面高表达的 CCR3 受体调控其向黏膜定向迁移。在人类重度哮喘与嗜酸性 CRSwNP 气道中,IL-4/IL-13–JAK1/STAT6 信号强力驱动上皮细胞与鼻息肉成纤维细胞合成 CCL26/Eotaxin-3;功能学研究显示,与健康供体嗜酸性粒细胞偏好 CCL11 不同,哮喘患者来源的嗜酸性粒细胞对 CCL26 的趋化响应最为高效,且抗 CCR3 单抗无法完全阻断其迁移,提示存在补充性趋化受体机制。然而,跨物种建模时存在一处极易踩空的设计失误:Pope 等人发表于 Journal of Immunology 的奠基研究及多篇独立综述证实,小鼠 Ccl26 位点缺乏内源性表达序列标签(EST),普遍表现为无功能的假基因(pseudogene),且小鼠嗜酸性粒细胞对人源 Eotaxin-3 并无趋化反应。尽管小鼠基因组注释数据库保留了预测编码区(其预测成熟蛋白与人源氨基酸同源性仅 27%),且个别基于 LPS 刺激的研究报道过预测序列扩增,但在主流小鼠过敏性气道炎症模型中,肺部嗜酸性粒细胞募集实质上完全依赖 Eotaxin-1(CCL11)与 Eotaxin-2(CCL24) 同 IL-13 的协同驱动。因此,人源呼吸过敏队列应重点纳入 Eotaxin-3 与 Eotaxin-2,而小鼠实验则应锁定 CCL11 与 CCL24。
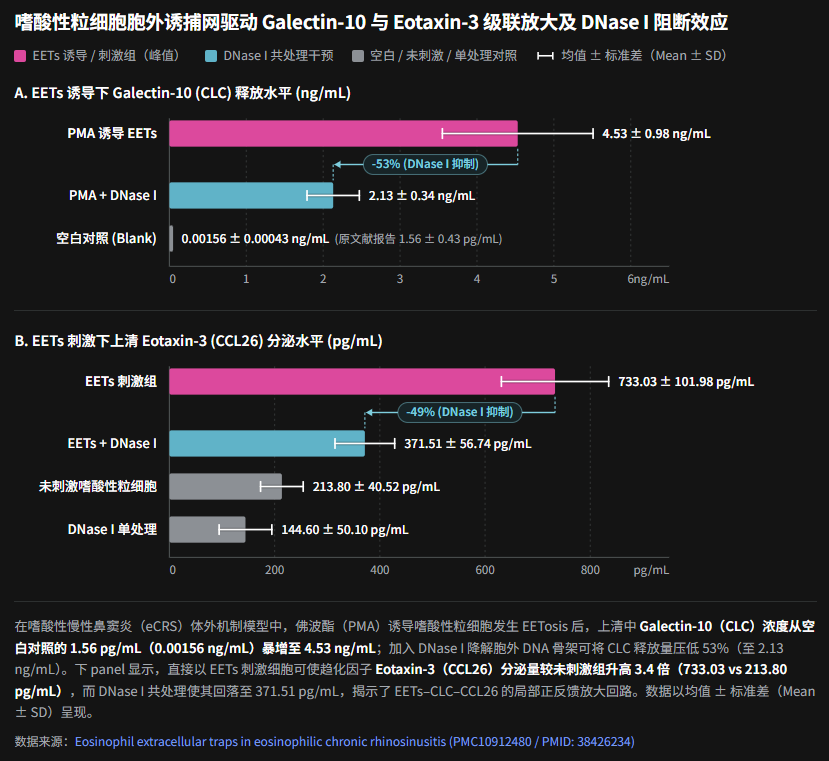
Galectin-10(CLC):从胞质核糖核酸酶载体到致病性 2 型免疫结晶佐剂。 Galectin-10(夏科-雷登结晶蛋白 CLC,由 LGALS10 编码)占人嗜酸性粒细胞胞质总蛋白的 7%–10%,亦表达于嗜碱性粒细胞。与经典半乳糖凝集素不同,人 Galectin-10 活性口袋中的 Cys57 与 Gln75 残基使其丧失了结合经典哺乳动物聚糖(如乳糖)的能力,转而作为胞内载体结合嗜酸性粒细胞颗粒中的强毒性阳离子核糖核酸酶 EDN(RNase2)与 ECP(RNase3),在嗜酸性粒细胞颗粒发生与包装中不可或缺。当嗜酸性粒细胞在重度哮喘或嗜酸性 CRSwNP 黏膜中经历 EETosis 溶解死亡时,高浓度胞质 Galectin-10 瞬间倾泻入胞外黏液矩阵,自发组装为六方双锥形夏科-雷登结晶(CLCs)。Persson 等人发表于 Science 的里程碑研究证实,CLCs 绝非单纯的炎症代谢副产物,而是强效的 2 型免疫结晶佐剂:将其导入小鼠气道可模拟人类哮喘的多项核心表型,而丧失结晶能力的突变体蛋白则毫无效应;针对结晶接触界面的抗 Galectin-10 抗体不仅能阻断成核,还能直接溶解已形成的结晶并在人源化哮喘模型中逆转气道高反应性与黏蛋白 MUC5AC 表达。在临床转化层面,鼻分泌物 CLC 水平高于截断值强烈提示 CRSwNP 术后复发风险(风险比 HR = 11.31,95% CI 为 6.41–19.98,P < 0.001);哮喘患者诱导痰 Galectin-10 中位浓度达 27.3 ng/mL(四分位距 2.3–84.4 ng/mL),与痰嗜酸性粒细胞比例(ρ = 0.48,P = 0.002)及外周血嗜酸比例(ρ = 0.85,P < 0.001)显著正相关,与痰中性粒细胞比例呈负相关(ρ = -0.36,P = 0.02);抗 IL-5 单抗美泊利珠单抗治疗第 4 周即可显著降低重度哮喘患者血清 Galectin-10 并维持低水平至第 32 周。必须牢记的种属界限是:小鼠基因组中完全不存在 LGALS10 直系同源基因,小鼠肺部在嗜酸性炎症或寄生虫感染中自发生成的蛋白晶体实为几丁质酶样蛋白 Ym1/Ym2(Chil3/Chil4)结晶。因此,普通野生型小鼠标本不具备检测内源 Galectin-10 的遗传学基础。
在嗜酸性慢性鼻窦炎(eCRS)局部微环境中,EETosis 不仅直接推高胞外 Galectin-10/CLC,还进一步刺激上游趋化因子 Eotaxin-3(CCL26)分泌,形成对脱氧核糖核酸酶 I(DNase I)拆解胞外 DNA 骨架高度敏感的正反馈放大环路。
1.2 炎症主动消退轴:Annexin A1 蛋白酶截短与 IL-10 的语境反转
经典炎症模型往往只追踪促炎因子的衰减,而现代免疫学已经明确,炎症终止是由特定促消退介质主动编排的程序化过程。在蛋白检测体系中,膜联蛋白 A1(Annexin A1 / ANXA1)与 IL-10 是评估消退轴的核心标尺,但二者在临床及动物样本中的读数极易因蛋白水解失活或病程语境切换而引发误读。
Annexin A1:钙依赖外翻与 N 端蛋白酶截短失活。 ANXA1(又称脂皮素-1)是一种分子量约 37 kDa(346 个氨基酸)的糖皮质激素诱导蛋白,由占结构近 90% 的保守 C 端核心域(含钙离子与磷脂结合重复序列)和一段赋予特异性生物活性的 N 端功能域组成。静息状态下,ANXA1 大量储存于中性粒细胞明胶酶颗粒及胞质内;当细胞受趋化刺激、黏附血管内皮或暴露于糖皮质激素时,Ca²⁺ 结合诱发构象变化并促进 PKC/MAPK 磷酸化其 Ser27 位点,驱动蛋白转位至质膜外表面,在胞外 Ca²⁺ 浓度不少于 1 mM 的条件下结合酸性磷脂或释放入胞外微环境。胞外完整 ANXA1 通过结合 G 蛋白偶联受体 FPR2/ALX 启动多层次促消退程序:抑制胞质磷脂酶 A2(cPLA2)减少前列腺素与白三烯合成;诱导中性粒细胞 L-selectin 脱落并促使已黏附白细胞脱离内皮,阻断其跨膜浸润;经由激活 Caspase-3 与 Bad 去磷酸化加速中性粒细胞程序性凋亡;驱动巨噬细胞对凋亡细胞的胞葬作用(efferocytosis)、向 M2 表型极化并诱导 IL-10 释放;同时通过抑制 RhoA 稳定血管屏障紧密连接蛋白(Occludin 与 VE-cadherin)。
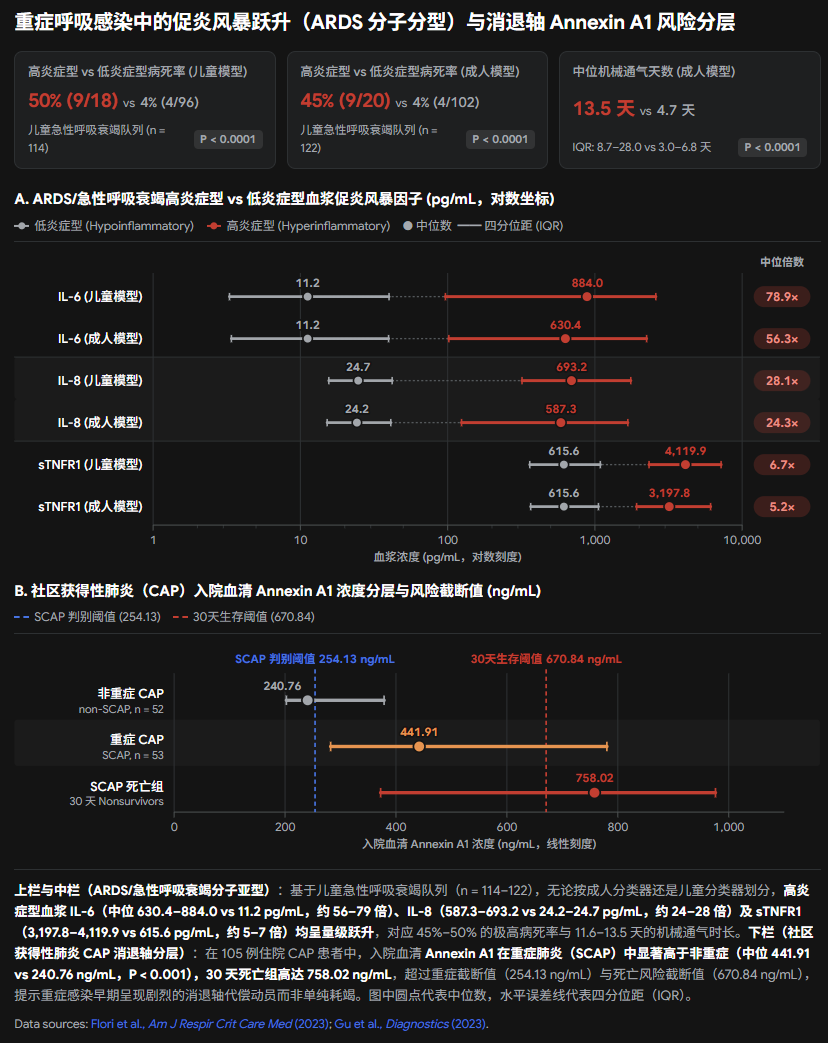
但在免疫定量中,ANXA1 存在一项隐蔽的蛋白酶切割陷阱。Vong 等人发表于 Journal of Biological Chemistry 的研究在活化人中性粒细胞中证实,一旦完整 37 kDa ANXA1 外翻至质膜表面,中性粒细胞膜结合型蛋白酶 3(PR3)和中性粒细胞弹性蛋白酶(HNE)便会在其 N 端(主切割位点位于 Ala11 附近)迅速水解,释放 N 端短肽(药理学研究中常用合成肽 Ac2-26 模拟其 FPR 激动效应),同时在胞外残留一个 33 kDa 的 N 端截短核心片段。多项研究表明,33 kDa 截短体丧失了经典的促消退抗炎活性,部分研究甚至观察到中性粒细胞释放的特定切割产物反向促进内皮 ICAM-1 聚集,进而协助中性粒细胞跨内皮迁移。在急性重症炎症模型中,常出现组织或体液内 37 kDa 完整条带骤降而 33 kDa 切割条带激增的双向分离。由于常规多克隆夹心 ELISA 普遍识别保守核心域表位,其输出数值实为“37 kDa 完整体与 33 kDa 切割体之和”——若仅凭 ELISA 总浓度升高就断言“促消退功能增强”,极易得出与真实生物学活性相反的结论。
IL-10:气道过敏中的免疫刹车 vs. 重症感染中的代偿麻痹信号。 IL-10 由 Treg 与 M2 型巨噬细胞等产生,是经典的抑炎枢纽。在哮喘和变应性鼻炎等慢性气道过敏中,糖皮质激素和过敏原特异性免疫治疗均通过提升内源 IL-10 抑制 Th2 效应,发挥保护性消退作用。然而,在重症社区获得性肺炎(SCAP)、脓毒症及重症 COVID-19 诱发的 ARDS 中,IL-10 的病理学语境发生反转:在急性促炎风暴高峰期,外周血 IL-10 常随 IL-6、IL-8 及 sTNFR1 同步飙升,反映的是机体应对过度炎症触发的代偿性抗炎反应乃至免疫麻痹倾向。在重症社区获得性肺炎队列中,血清 IL-10 超过 14.7 pg/mL 预测死亡的灵敏度达 71%、特异度高达 96%;住院 COVID-19 队列同样证实,sST2、sTNFRSF1A、IL-10 与 IL-15 在死亡患者住院全程均持续高于存活者。因此,在感染模型中判定炎症是否进入真实消退期,切忌孤立看待 IL-10 绝对值,必须结合病程动态追踪 IL-10/IL-6 或 IL-10/TNF-α 比值,并同步观察中性粒细胞清除率、肺泡渗漏改善与 37 kDa 完整 ANXA1 的恢复。
1.3 经典促炎风暴轴:IL-1β 炎症小体前体交叉识别与 IL-8/TNF-α 替代体系
IL-1β:双信号活化机制与 31 kDa 前体交叉识别灾难。 与构成性储存且全长即具活性的 IL-33 不同,IL-1β 的成熟分泌严格依赖“双信号”炎症小体门控:第一信号(LPS 等 TLR 配体或 TNF-α 激活 NF-κB)诱导胞内无生物活性的 31 kDa(269 个氨基酸)前体 pro-IL-1β 合成并大量积聚于胞质;第二信号(胞外 ATP、尿酸或胆固醇结晶、细菌毒素等)驱动 NLRP3 等炎症小体组装,经 ASC 募集并剪切 pro-Caspase-1,由活化 Caspase-1 切除 N 端前 116 个氨基酸(pro-piece),生成 17 kDa(153 个氨基酸)的成熟活性 IL-1β 释放至胞外,结合 IL-1R1/IL-1RAcP 放大下游级联。
在检测肺组织匀浆或巨噬细胞裂解液时,前体交叉识别是最普遍的假阳性来源。即便是业内广泛验证、定位测定成熟人 IL-1β 的主流商业化夹心 ELISA,对重组人 pro-IL-1β 依然存在不可忽略的交叉反应——公开产品验证数据显示,经典比色法夹心试剂盒(如 Quantikine DLB50)交叉反应率达 6.1%,高敏化学发光夹心试剂盒(如 QuantiGlo QLB00B)更高达 15.4%。在仅接受第一信号预刺激的细胞或炎症早期肺组织裂解液中,胞内 31 kDa pro-IL-1β 浓度往往是 17 kDa 成熟体的数十至数百倍,即便 6%–15% 的交叉率也足以在 ELISA 中制造显著的假阳性信号。因此,研究炎症小体活化或细胞焦亡时,细胞培养上清与 BALF 可采用夹心 ELISA 定量分泌相,但细胞或组织裂解液务必配合 Western Blot 同步呈现 31 kDa pro-IL-1β 与 17 kDa 成熟 IL-1β 条带(以及 Caspase-1 p20 剪切亚基),或在人源样本中配对使用专一捕获前体肽段(前 116 残基)与成熟域的完整 pro-IL-1β 夹心法进行扣减校验。
IL-8(CXCL8):小鼠基因组完全缺失,须以 KC/MIP-2/LIX 精准替代。 人源 IL-8(CXCL8)是肺泡巨噬细胞、气道上皮及活化中性粒细胞释放的最强中性粒细胞趋化因子,经 CXCR1 和 CXCR2 招募中性粒细胞、触发氧化爆发与脱颗粒,并直接刺激杯状细胞上调黏蛋白 MUC5AC/MUC5B 及诱导气道平滑肌增殖迁移;在重度哮喘中,痰液或 BALF IL-8 水平与一秒用力呼气容积占预计值百分比(FEV1%pred)呈显著负相关。然而,小鼠和大鼠等啮齿类动物基因组中完全缺失 IL-8(CXCL8) 基因。尽管小鼠体内克隆出了功能性 mCxcr1 同源受体,但其内源性中性粒细胞趋化与外渗主要由 CXCR2 及其功能同源配体 KC(CXCL1)、MIP-2(CXCL2)以及 LIX(CXCL5/6) 承担。因此,在小鼠急性肺损伤或中性粒细胞性哮喘模型中,直接测定 KC(CXCL1)与 MIP-2(CXCL2)才是符合遗传学与免疫学规范的定量策略。
TNF-α 与可溶性受体 sTNFR1/sTNFR2:短半衰期介质与稳健替代标尺。 TNF-α 居于促炎级联上游,不仅介导气道平滑肌迁移、胶原沉积与中性粒细胞性哮喘的糖皮质激素不敏感,还能在血管内皮细胞中通过下调转录因子 Erg 抑制屏障黏附分子 ICAM-2 的转录。但游离 TNF-α 在体液中半衰期极短且低丰度样本波动剧烈;相比之下,细胞膜脱落的可溶性受体 sTNFR1 与 sTNFR2 浓度高出 2–3 个数量级且极其稳定,不仅在重度哮喘急性加重中展现出稳健的判别效能(痰 TNF-R2 区分急性加重的受试者工作特征曲线下面积 AUC 在成人达 0.69、儿童达 0.85),更是 ARDS 高/低炎症分子分型的三大核心预测指标之一。
1.4 呼吸过敏与感染模型的内型分层、动态失衡及体外/体内转化落差
呼吸过敏(哮喘、CRSwNP)内型分层与动物造模选择。 基于诱导痰粒细胞比例,临床哮喘划分为四大内型:嗜酸性粒细胞性哮喘(EA,痰嗜酸通常不少于 2%–3%)呈现典型 T2-high 特征,由 IL-33/lfTSLP 驱动 ILC2/Th2 分泌 IL-4/IL-5/IL-13 并上调 Eotaxin-2/3、Galectin-10 与骨膜蛋白,通常对糖皮质激素及 T2 生物制剂响应良好;中性粒细胞性哮喘(NA,痰中性粒超过 61%–65%)属非 T2 难治内型,常伴气道菌群失调(如流感嗜血杆菌定植)、中性粒细胞胞外诱捕网(NETs)与 NLRP3 炎症小体活化,表现为痰液 IL-1β(中位 515.4 对比非 NA 组 192.1 pg/mL,P = 0.010)、IL-8、IL-6、IL-12、IL-17A 与 TNF-α 显著升高且呈激素抵抗;此外还有双轴并存的混合粒细胞型与寡粒细胞型。类似地,CRSwNP 依据组织嗜酸性粒细胞浸润(常用截断值为 10 个/高倍视野)及细胞因子谱分为嗜酸性 CRSwNP(eCRSwNP,纯 T2 型,高 EETs/CLC、IL-5 与 Eotaxin-3,常伴哮喘且易复发)、非嗜酸性 CRSwNP(neCRSwNP,偏向 Th1/Th17、高 IL-17A 及中性粒细胞 CXCL8/IL-1β 特征)以及混合型。在小鼠造模选择上,交链孢霉(Alternaria)模型依托其外源蛋白酶活性,可迅速诱导内源 IL-33 释放与蛋白酶成熟并驱动 ILC2 应答;屋尘螨(HDM)模型兼具蛋白酶、内毒素与尿酸信号,更贴合人类 T2 与轻中度中性粒/Th17 混合气道炎症特征;而传统 OVA 腹腔致敏联合雾化激发模型虽表型整齐,但依赖铝佐剂且绕过了真实黏膜上皮警报环节,转化外推度明显弱于 Alternaria 与 HDM 模型。
重症呼吸感染与 ARDS 的促炎跃升与消退轴“高动员-低效能”悖论。 在细菌或病毒性重症肺炎及 ARDS 中,高炎症型(Hyperinflammatory)与低炎症型(Hypoinflammatory)潜在类别展现出鲜明的生物学与临床分野。以 Flori 等人发表于 American Journal of Respiratory and Critical Care Medicine 的儿童急性呼吸衰竭队列(n = 114 至 122)为例,无论采用成人分类器还是儿童分类器,高炎症亚型血浆 IL-6、IL-8 与 sTNFR1 中位数均跃升 5.2–78.9 倍,机械通气时长延长 2.4–2.9 倍,病死率高达 45%–50%,而低炎症型仅为 4%(P < 0.0001)。与此同时,消退轴蛋白 Annexin A1 在重症感染中呈现出极具迷惑性的双向动力学:在 Gu 等人发表于 Diagnostics 的住院社区获得性肺炎(CAP)队列(n = 105)中,重症肺炎(SCAP)患者入院血清 ANXA1 显著高于非重症患者(中位 441.91 对比 240.76 ng/mL,P < 0.001),30 天死亡组高达 758.02 ng/mL,治疗好转者第 6 天显著回落(P = 0.01),体现急性重症应激下的代偿性动员;而在部分重症/危重型 COVID-19 队列中则报道血清 ANXA1 低于中度组或受地塞米松给药时机显著调控。这种差异再次印证,重症感染的消退评估必须区分“总蛋白应激释放”与“未切割活性蛋白效能”。
体外单层培养与体内微环境的三大转化断层。 在体外细胞系验证候选药物有效、推入动物模型却频频折戟,往往源于单层培养缺失了三项关键微环境要素:第一是多细胞蛋白酶与氧化互作缺失,单纯上皮细胞培养缺乏浸润的中性粒细胞(NE/CatG/PR3)与肥大细胞(糜酶/类胰蛋白酶),无法自发重现体内 IL-33 蛋白酶增效、lfTSLP 蛋白水解失活以及 37 kDa ANXA1 切割为 33 kDa 的真实稳态,同时常规含氧培养基会迅速诱导重组 IL-33 氧化转轨;第二是微血管内皮屏障结构塌陷,Potter 与 Damiano(Circulation Research 2008)采用微粒图像测速证实活体小鼠提睾肌微静脉具有厚约 0.52 μm 的流体力学有效内皮糖萼层(Chappell 等人电镜测得离体人脐静脉糖萼厚达 0.80 μm),而在常规静态体外培养的 HUVEC 与 BAEC 单层中,有效糖萼层几乎完全消失(仅 0.02–0.03 μm),导致体外通透性与白细胞跨膜模型难以等效模拟 ARDS 或脓毒症肺微血管渗漏;第三是代谢底物与细胞死亡程序失真,例如 eCRSwNP 组织微环境富集花生四烯酸等长链不饱和脂肪酸,经 IRE1α/XBP1s/PAD4 通路诱发对糖皮质激素不敏感的 EETosis 与结晶化 Galectin-10,而常规体外刺激多仅诱发经典凋亡,难以自发组装致密结晶。
| 免疫功能轴 | 核心靶标分子 | 关键活性态 vs. 失活/修饰态 | 人与小鼠核心种属差异 | 免疫定量核心避坑要点 |
|---|---|---|---|---|
| 2型免疫轴 | IL-33 / ST2 (IL1RL1) | 全长 IL-33 (1–270) 即具活性;NE/CatG/肥大细胞/过敏原蛋白酶切割增效 10–30 倍;Caspase-3/7 切割失活;胞外二硫键氧化 (IL-33_OX) 丧失 ST2 结合并转轨 RAGE/EGFR | 小鼠缺失人 IL33 上游 5 kb GWAS 调控区;人源高表达于 HEV/肺内皮且存 Δexon3,4 胞质剪接体,小鼠主表达于屏障上皮 | 正常人血清 sST2 (7.2–49.3 ng/mL) 呈逾百倍摩尔过量掩蔽游离 IL-33;多数商业试剂盒漏检还原态 IL-33,须同测 sST2 并优先测局部气道样本或采用酸解离方案 |
| 2型免疫轴 | TSLP | 长型 lfTSLP (159 aa) 为炎症诱导型,经 TSLPR/IL-7Rα–STAT5 促 T2/Th17 炎症;短型 sfTSLP (63 aa) 呈稳态抗炎与抗菌活性;肥大细胞糜酶/类胰蛋白酶可切割失活 | 稳态抗炎短型 sfTSLP 主要见于人类,小鼠主要表达对应人 lfTSLP 的全长 TSLP | sfTSLP 与 lfTSLP 的 C 端 63 aa 完全重叠,缺商品化抗 sfTSLP 特异抗体,常规 ELISA 测得为两者总量,人源标本须联用异构体特异 RT-qPCR |
| 2型免疫轴 | Eotaxin-2 (CCL24) | 经典 CCR3 嗜酸性粒细胞趋化因子,与 IL-13 协同驱动气道嗜酸浸润 | 人与小鼠均具功能性直系同源基因,在人类重度哮喘/CRSwNP 中常与 CCL26 并行高表达 | 采血管抗凝剂(尤其肝素)剧烈扭曲 Eotaxin 家族血浆读数,应首选 EDTA 血浆 |
| 2型免疫轴 | Eotaxin-3 (CCL26) | IL-4/IL-13–STAT6 诱导的人气道核心嗜酸趋化因子,哮喘嗜酸细胞对其趋化响应强于 CCL11/CCL24 | 小鼠 Ccl26 普遍被证实为无功能假基因(无内源 EST,小鼠嗜酸细胞对人 CCL26 无趋化反应) | 小鼠模型勿以 Eotaxin-3 替代 CCL11/CCL24;人源过敏队列须单靶点 ELISA 补盲(常规炎症芯片不含 CCL26) |
| 2型免疫轴 | Galectin-10 (CLC) | 占人嗜酸胞质蛋白 7%–10%,胞内转运 EDN/ECP;EETosis 释放后自组装为六方双锥形夏科-雷登结晶 (CLCs) 充当 2 型佐剂;GSH 作用于 Cys57 可溶解结晶 | 小鼠基因组完全缺失 LGALS10 同源基因;小鼠肺部嗜酸炎症晶体实为 Ym1/Ym2 (Chil3/Chil4) | 野生型小鼠样本严禁测内源 Galectin-10;人痰液/鼻分泌物仅测离心上清易漏检不溶性 CLC 结晶相,强还原剂亦可扰动结晶形态 |
| 主动消退轴 | Annexin A1 (ANXA1) | 完整 37 kDa 经 Ca²⁺ 依赖外翻结合 FPR2/ALX 促中性粒凋亡与巨噬胞葬;活化中性粒释放 PR3/HNE 切割 N 端生成失活 33 kDa 截短体及短肽 | 人与小鼠高度保守,均经 FPR2/ALX 发挥促消退效应 | 常规夹心 ELISA 难以区分 37 kDa 与 33 kDa,须辅以 WB 测定 37/33 kDa 比值;EDTA 螯合 Ca²⁺ 会洗脱白细胞膜结合 ANXA1 |
| 主动消退轴 | IL-10 | 过敏气道中抑制 Th2 发挥保护作用;重症感染/ARDS 急性期随促炎风暴飙升,反映代偿性抗炎与免疫麻痹 | 人与小鼠功能高度保守,但检测抗体通常不跨种属通用 | 痰液中对 DTT 高度敏感(须两步法 D-PBS 抽提);感染模型须动态判读 IL-10/IL-6 比值,切忌简单视作“越高越安全” |
| 促炎风暴轴 | IL-1β | 31 kDa pro-IL-1β(无活性胞内前体)经 NLRP3/Caspase-1 切除前 116 aa 生成 17 kDa (153 aa) 成熟活性体释放 | 人与小鼠双信号炎症小体通路高度保守 | 多款商用“成熟 IL-1β”ELISA 对 pro-IL-1β 存 6.1%–15.4% 交叉反应,裂解液务必配合 WB 区分 31 vs. 17 kDa 条带及 Caspase-1 p20 |
| 促炎风暴轴 | IL-8 (CXCL8) | 人最强中性粒细胞趋化因子,经 CXCR1/CXCR2 招募中性粒并上调 MUC5AC/B 黏蛋白 | 小鼠与大鼠基因组完全缺失 IL-8 (CXCL8) 基因,功能由 KC (CXCL1)、MIP-2 (CXCL2) 和 LIX (CXCL5/6) 经 CXCR2 替代 | 小鼠模型必须检测 KC/MIP-2;人痰液内源 IL-8 浓度极高且受游离 DNA 与 α2-巨球蛋白干扰,多因子易失真,推荐单靶点 ELISA 1:5 起稀释 |
| 促炎风暴轴 | TNF-α / sTNFR1/2 | 急性促炎上游枢纽;脱落受体 sTNFR1/2 兼作缓冲库与高稳定性循环标志物 | 人与小鼠高度保守,游离态半衰期短、基线丰度偏低 | 痰液多因子批间变异大(27-Plex TNF-α 批间 CV 达 32.4%);重症分型强烈建议同步定量高稳定的 sTNFR1/sTNFR2 |
2 型免疫|常誉生物 · RayBiotech 产品选型
做人源样本的单靶点定量时,可按研究终点查看 人 TSLP ELISA、人 Galectin-10 ELISA 或 人 Eotaxin-3 ELISA。如读数依赖特定异构体或蛋白状态,请先核对试剂识别范围。
研究 ST2 表达可查看 ST2/IL1RL1 抗体,按说明书确认物种和适用应用。小鼠模型的 IL-33 浓度检测可查看 小鼠 IL-33 ELISA。
二、炎症抗体阵列(膜/玻片/定量)与主流多因子/单靶点平台的方法学深度对比
确定靶标谱之后,平台选型直接决定了珍贵呼吸样本(如小鼠 BALF、儿童鼻黏膜衬液或气液界面培养上清)的消耗效率与定量可靠性。目前免疫实验室常在三类固相炎症抗体阵列(膜半定量、玻片半定量、玻片定量)、单靶点夹心 ELISA、液相编码微球多因子(Luminex 与流式微球阵列)以及物理隔离全自动微流控平台(Simple Plex Ella)之间进行权衡。
2.1 三类炎症抗体阵列的信号原理、定量层级混淆与结构性靶标盲区
同样称为“炎症抗体阵列”,膜基、玻片半定量与玻片定量三类架构在信号产生机制、线性动态区间与数据可解释性上存在本质差异,也是实验设计中最易产生误判的环节。
膜基化学发光半定量阵列(Membrane-based Chemiluminescent Arrays)。 以硝酸纤维素膜为固相支持物,采用双抗体夹心原理结合辣根过氧化物酶(HRP)化学发光显影,仅需常规 Western Blot 化学发光成像仪或 X 光片即可读数,无需额外购置芯片扫描设备。其输出结果为经膜内阳性对照点归一化后的相对灰度倍比(Fold Change),属于半定量筛查工具,不提供绝对浓度,且化学发光曝光极易在高低丰度靶标并存时触及饱和或欠曝边界。此外,小通量(如 20 靶标)炎症膜芯片往往涵盖 Eotaxin-1/2、IL-1β、IL-8、IL-10、IL-4、IL-13 与 IFN-γ,却常遗漏 TNF-α、IL-5 与 MCP-1 等关键节点,若拟借助常规发光仪做广谱初筛,通常需升级至 40 靶标级别膜阵列。
玻片荧光半定量阵列(Glass-slide Fluorescence Semi-Quantitative Arrays)。 将捕获抗体微点阵固定于玻璃片基,采用 Cy3 等效荧光染料偶联链霉亲和素标记,经 532 nm 激光芯片扫描仪读取荧光强度。相较于膜法,玻片荧光平台具备更低的微升级样本消耗与更宽的光学线性区间,但依然没有同片梯度标准曲线,本质上仍属半定量相对比值检测。科研采购与课题规划中极易出现一种误判:看到“玻璃片基”与“荧光扫描”便误将其当作定量芯片使用。与此同时,即便同为 40 靶标级人炎症阵列,半定量玻片与定量玻片的内部靶标清单也常存在细微差集——例如常见 40 因子半定量玻片通常纳入 IP-10(CXCL10)、MCP-2(CCL8)、IL-3 与 TGF-β1(偏向病毒感染干扰素轴与气道纤维化重塑),却缺少嗜酸性核心因子 IL-5、炎症小体拮抗剂 IL-1Ra 与 TIMP-1;而 10 因子精简玻片更是仅覆盖基础促炎/Th2 细胞因子,完全不含 Eotaxin 家族与可溶性 TNF 受体。
玻片夹心定量阵列(Glass-slide Quantitative Sandwich Microarrays)。 真正实现多重绝对定量的固相芯片将微缩化双抗夹心 ELISA 集成于标准玻片之上:单张玻片通常划分 16 个独立反应子阵,每个抗体作 4 复孔点样,同片同步运行 8 点纯化蛋白梯度标准曲线与待测样本。此类定量阵列每份样本仅需 50–100 μL 体液(或 50–500 μg/mL 蛋白浓度的裂解液)即可同步输出 40 种炎症因子的绝对浓度(pg/mL),样本利用效率约为单靶点 ELISA 的 80 倍,典型系统重复性标称 CV 小于 20%。以公开手册中的 40 因子定量炎症标准曲线(如 Quantibody 炎症 3 号阵列)为例,其线性跨度覆盖呼吸炎症的常规生理至病理核心区间:IL-8(1–500 pg/mL)、IL-1β / Eotaxin-2 / IL-13(1–1,000 pg/mL)、TNF-α / IL-4 / IL-1Ra(3–2,000 pg/mL)、IL-5 / IL-10 / IL-17A(5–4,000 pg/mL),而高丰度可溶性受体 TNF sRI 与 TNF sRII 的曲线上限延伸至 40,000 pg/mL(55–40,000 pg/mL)。
常规炎症阵列的“三轴结构性盲区”。 无论膜基、玻片半定量还是玻片定量,常规 10–40 因子人炎症抗体阵列均未覆盖 2 型上皮警报素(IL-33、sST2、TSLP)、Eotaxin-3(CCL26)、Galectin-10(CLC)以及主动消退核心蛋白 Annexin A1(在 200 因子级超大型组合阵列中,TSLP 与 ST2 亦被分散至独立的趋化因子或受体子芯片中)。这意味着在呼吸过敏与感染课题中,任何单一常规炎症芯片都无法闭环覆盖三轴网络,必须采取“多因子全景筛查 + 单靶点 ELISA 靶向补盲 + 免疫印迹前体/切割态确证”的分层架构。
2.2 跨平台头对头验证:检出谱互补、复杂组织非线性与绝对定值系统偏移
试图将芯片初筛数值、液相微球多因子数据与单靶点 ELISA 结果直接合并作图或跨平台套用诊断截断值,是呼吸转化研究中的高频雷区。多项基于同一批样本的同行评审头对头比较研究清晰揭示了平台间的底层偏移规律。
固相定量微阵列与液相磁珠的检出谱互补。 Dionne 等人发表于 Molecular Vision 的研究将 60 例受试者(干眼症、隐形眼镜佩戴者及正常对照各 20 例)的泪液总蛋白均一化至 10 μg 后等分,并行上机测试 40 因子玻璃定量炎症微阵列(Quantibody)与 13 因子高敏磁珠 Luminex 面板。尽管 Luminex 的 13 个指标全部包含于 40 因子微阵列之中,但按组均值统计,两大平台在重叠因子上竟无一同时高于各自的最低检出限(MDL):高敏 Luminex 对低丰度白介素 IL-1β、IL-4、IL-6、IL-7 与 IL-8 的检出频率显著领先;而定量微阵列对 IL-2、IL-12、IL-13、IFN-γ 与 GM-CSF 的检出率更高,且额外揭示了 ICAM-1、MCP-1、MIG、M-CSF、Eotaxin-2、IL-1Ra、TIMP-1/2 与 TNF-RI 的显著组间差异。这一互补格局源于不同平台抗体对表位亲和力、校准品重构构象及固相扩散与液相悬浮反应动力学的固有差别。
复杂组织裂解液中定量芯片的稀释线性警示。 Wang 等人发表于 BioMed Research International 的方法学评测在人肾组织裂解液中以 2 倍总蛋白上样梯度(12.5 μg 对比 6.25 μg,理论信号比 2.0)测试了 40 因子玻璃定量炎症微阵列:虽然全部 40 种蛋白均获检出,但仅有 22.5%(9/40) 的蛋白信号比落入 1.3–2.0 的理想稀释线性区间(同期对比的 493 蛋白标记型半定量芯片为 43.41%)。这警示科研人员,在蛋白背景极其复杂的肺组织或鼻息肉匀浆中,高丰度基质抑制与钩状效应会显著压缩定量芯片的线性表现,大样本正式实验前必须以混合裂解液做 2–3 个总蛋白浓度梯度的预实验(通常推荐稀释不少于 5 倍至 50–500 μg/mL)。
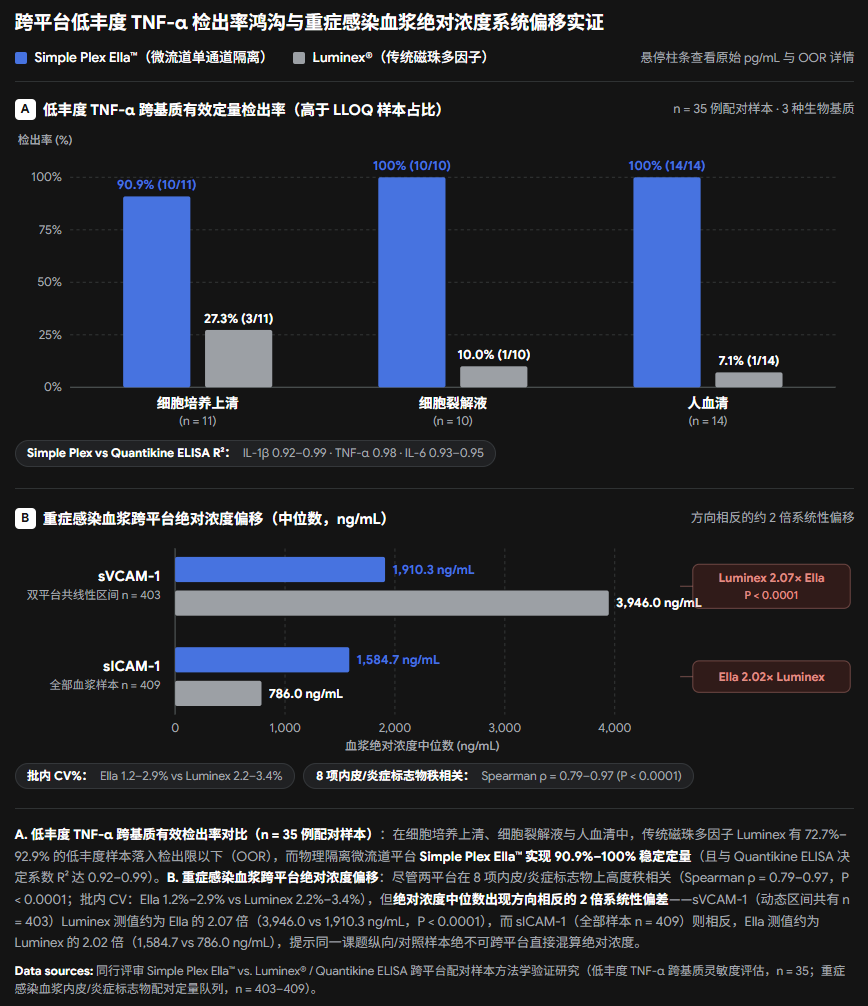
单靶点 ELISA、液相微球与全自动微流控平台(Simple Plex Ella)的灵敏度与偏移实证。 单靶点夹心 ELISA 虽受限于 2–3 个数量级动态范围与线性增长的耗样量(50–100 μL/靶标),但其无多重抗体串扰、精密度稳定(常规典型 CV 约 5%–10%,高规格比色夹心法如 Quantikine 实测批内 CV 可低至 2.3%–3.6%、批间 5.5%–7.8%),仍是核心差异靶标确证与高背景样本(如痰液 IL-8)的基准方法。依托常规流式细胞仪的多重微球面板(如 13 重流式粘附分子面板)无需购置专用芯片仪,但临床血浆实测批内 CV 为 2%–9%、批间 CV 为 5%–19%。全自动微流控平台 Simple Plex Ella 则通过在物理隔离的微流道玻璃纳米棒内独立执行三复孔反应,彻底消除了多重抗体交叉干扰,仅需 50 μL 稀释上样液(折算原始血清/血浆 10–25 μL)在 60–75 分钟内自动出结果。然而,Aldo 等人与 Leligdowicz 等人的两项头对头验证研究同时揭示了一项必须严守的定量铁律:在低丰度 TNF-α 跨基质样本(n = 35)中,Ella 实现了 90.9%–100% 的稳定定量而传统 Luminex 有 72.7%–92.9% 落入检出限以下(OOR);在 403–410 例重症感染血浆配对评估中,虽然两平台批内精密度均优异(Ella 1.2%–2.9% 对比 Luminex 2.2%–3.4%)且 8 项标志物秩相关系数高度显著(ρ = 0.79–0.97,P < 0.0001;Ella 与 Quantikine ELISA 线性 R² 达 0.92–0.99),两平台输出的绝对浓度中位数却存在方向相反的约 2 倍系统性偏移——sVCAM-1 在 Luminex 上测值约为 Ella 的 2.07 倍(3,946.0 对比 1,910.3 ng/mL,P < 0.0001),而 sICAM-1 则相反,Ella 测值约为 Luminex 的 2.02 倍(1,584.7 对比 786.0 ng/mL)。这表明跨平台数据仅具相对秩次可比性,同一队列的纵向或组间比较绝不可跨平台混算绝对浓度。
| 检测平台类型 | 信号机制与读数设备 | 典型靶标通量与三轴覆盖边界 | 定量属性与典型动态范围 | 文献/标称典型精密度 (CV%) | 单份样本消耗量 | 核心方法学优势与局限 | 呼吸课题最佳定位 |
|---|---|---|---|---|---|---|---|
| 膜基化学发光抗体阵列 | 硝酸纤维素膜双抗夹心 + HRP 化学发光(常规 WB 成像仪) | 20–40 靶标;20 因子版常缺 TNF-α/IL-5;全系缺 IL-33/ST2/TSLP/CCL26/Gal-10/ANXA1 | 半定量(相对灰度比);受化学发光曝光饱和度限制,范围较窄 | 受曝光与显影批次影响较大,常规不作绝对定量依据 | 较高(需浸润整张固相膜) | 零专用扫描仪门槛、小样本初筛成本低;无绝对浓度且动态区间受限 | 细胞上清或混合肺匀浆的早期广谱探索性初筛 |
| 玻片荧光半定量抗体阵列 | 玻璃片基微点阵 + Cy3 荧光(532 nm 激光芯片扫描仪) | 10–40 靶标;部分 40 因子版含 IP-10/TGF-β1 但缺 IL-5/IL-1Ra;缺警报素与消退轴补盲靶标 | 半定量(相对荧光比);光学线性宽于化学发光膜,无内置标曲 | 系统重复性优于膜法,但仍无绝对定值校准 | 微升级(低耗样) | 样本省、荧光背景低;易被误认为定量芯片,需扫描仪或外包读片 | 珍贵微量样本(如小鼠 BALF、鼻衬液)的组间差异谱初筛 |
| 玻片夹心定量抗体阵列 | 16 孔玻璃片基 4 复孔点样 + Cy3 荧光 + 同片 8 点梯度标曲 | 常见 40 靶标(含 IL-5、Eotaxin-1/2、IL-1β/8/10、TNF-α、sTNFR1/2);仍缺 IL-33/ST2/TSLP/CCL26/Gal-10/ANXA1 | 绝对定量 (pg/mL);单靶标 2–3 logs(如 IL-8 1–500、sTNFR1/2 55–40,000 pg/mL) | 手册典型标称 CV <20% | 50–100 μL(裂解液 50–500 μg/mL) | 样本利用率约为 ELISA 的 80 倍、一步输出绝对浓度;复杂组织裂解液须预试稀释线性 | 中小样本量临床/动物队列的多因子全景定量发现(配单靶点 ELISA 补盲) |
| 单靶点夹心 ELISA | 96 孔板固相夹心 + HRP/TMB 比色或化学发光(酶标仪) | 单靶点精准定制;为补齐 IL-33、TSLP、Eotaxin-3、Gal-10、ANXA1 及鼠 KC 的主力平台 | 绝对定量 (pg/mL–ng/mL);典型范围 2–3 logs | 常规 5%–10%(高端夹心法批内可低至 2.3%–3.6%) | 50–100 μL/靶标 | 特异性与精密度基准、无多重抗体串扰;多靶标耗样与工时线性增加 | 差异靶标独立确证、三轴盲区定量、高本底基质(如痰液 IL-8)金标准测定 |
| 液相磁珠/流式多因子 (Luminex / LEGENDplex) | 荧光编码微球液相悬浮夹心 + 双激光或常规流式细胞仪 | 3–100 因子灵活组合;多覆盖经典 Th1/Th2/Th17 谱,罕见内嵌 Gal-10 或 ANXA1 | 绝对定量;典型跨度 3–4 logs,灵敏度 1–10 pg/mL | 血浆实测 Luminex 批内 2.2%–3.4%;流式微球批内 2%–9%、批间 5%–19% | 约 25 μL/孔 | 适合大队列高通量筛选;复杂痰液与低丰度 TNF-α 易受基质抑制或出现 OOR | 大样本(>50 例)临床血浆或清洁 BALF 队列高通量分型(须先验证 MRD) |
| 全自动微流控免疫分析 (Simple Plex Ella) | 物理隔离微流道玻璃纳米棒 + 内置工厂标曲 + 荧光全自动读数 | 1–8 因子组合(覆盖经典炎性因子、sVCAM-1、CCL26、Syndecan-1 等) | 绝对定量;部分靶标达亚 pg/mL 灵敏度,量程逾 3.5 logs | 极佳:重症血浆实测批内 CV 1.2%–2.9% | 50 μL 稀释上样液(原始样低至 10–25 μL) | 60–75 min 全自动出三复孔、零抗体串扰、低丰度检出率远超 Luminex;耗材成本较高 | 珍贵极低丰度样本(儿童血清、稀释 BALF)及高精密度纵向药效与 ARDS 快速分型 |
人炎症多因子阵列|常誉生物 · RayBiotech 产品选型
做相对变化筛查时,可按读数设备和靶标清单比较膜式的 Human Inflammation Array C1,以及玻片式的 Human Inflammation Array GS1 和 Human Inflammation Array G3。
若课题需要报告各因子的浓度,可查看定量玻片阵列 Human Inflammation Array Q3。确定型号前,请将主要终点逐项与该型号的靶标清单、样本要求和定量范围对照。
三、呼吸样本前处理与基质干扰避坑指南
在呼吸免疫定量研究中,样本采集与前处理引入的系统偏差往往大于疾病分组或药物干预本身的效应量。诱导痰、支气管肺泡灌洗液、鼻腔分泌物、外周血与肺组织匀浆各自存在特定的理化干扰机制,必须建立针对性的防失真前处理规范。
3.1 诱导痰液:DTT 还原破坏、基质抑制与两步法救援方案
诱导痰是无创评估哮喘与 COPD 下气道炎症内型的核心标本,但高黏弹性黏蛋白网格使传统细胞学分类必须加入还原剂二硫苏糖醇(DTT,通常以 0.1% / 6.5 mM 处理后稀释至终浓度 0.05% / 3.25 mM)打断黏蛋白二硫键。然而,大量细胞因子与趋化因子同样依赖分子内二硫键维持空间表位,且残余 DTT 在固相孵育期间还会还原捕获抗体自身的二硫键。
DTT 敏感性的靶标异质性与两步法验证。 Woolhouse 等人发表于 Thorax 的经典研究指出,较高浓度 DTT 会显著破坏 IL-6、SLPI、中性粒细胞弹性蛋白酶及白三烯 B4 标准品(引发高达 43% 等幅度的读数衰减),主张预留未加 DTT 的痰液等份专供细胞因子测定;后续哮喘与 COPD 多因子研究亦证实,常规 DTT 处理可直接导致 Eotaxin-1(CCL11)与 TNF-α 难以有效检出。为破解“细胞学需液化、蛋白检测怕还原”的两难,Bafadhel 等人发表于 Respiration 的队列研究系统验证了两步处理法:先用无 DTT 的预冷 D-PBS 抽提痰栓获取无还原剂上清专测细胞因子,再对剩余细胞沉淀补加 DTT 分散涂片。结果显示,两步法显著挽救了 14 种 DTT 敏感炎症介质(IL-1β、IL-4、IL-5、IL-10、IL-13、IFN-γ、TNFRI、GM-CSF 及 CCL2、CCL3、CCL4、CCL5、CCL13、CCL17)的回收率,同时与一步法相比完全不改变细胞学结果(中性粒细胞比例均值与标准误为 78% 与 5% 对比 80% 与 5%;嗜酸性粒细胞几何均值 1.3% 对比 1.0%;总细胞计数 4.0 × 10⁶ 对比 3.8 × 10⁶ 细胞/g 痰液)。
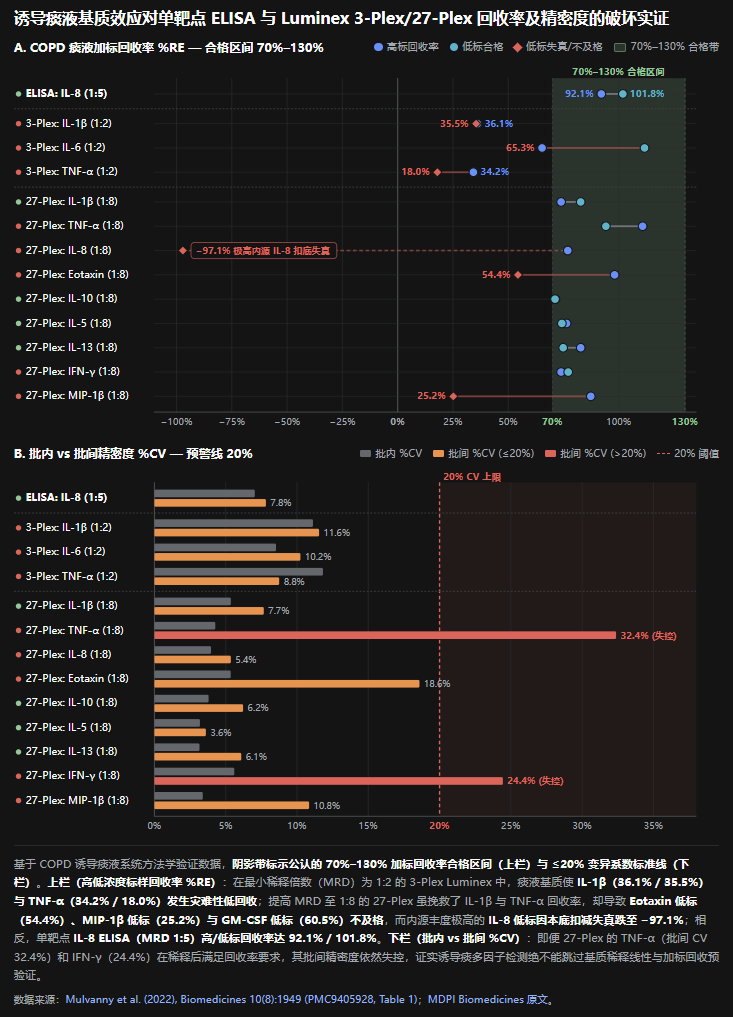
复杂痰基质、蛋白酶水解与 Galectin-10 结晶相丢失。 即使避开 DTT,痰液内高浓度的胞外 DNA(NETs/EETs)、α2-巨球蛋白(可非特异结合 IL-1β、IL-6、IL-8、TNF-α、IFN-γ 遮蔽表位)以及活化粒细胞释放的高活性蛋白酶(NE、PR3、MMP-7 等,可降解 IL-5、切割骨膜蛋白并截短 37 kDa ANXA1)仍会造成严重的基质效应。Mulvanny 等人发表于 Biomedicines 的系统方法学验证在 COPD 诱导痰中评估了 32 项免疫测定,用翔实数据揭示了最小稀释倍数(MRD)与多因子串扰的破坏力:在 MRD 为 1:2 的 3-Plex Luminex 中,痰液基质使 IL-1β(高低标回收率 36.1% 与 35.5%)和 TNF-α(34.2% 与 18.0%)发生灾难性低回收;改用 MRD 为 1:8 的 27-Plex 虽挽救了 IL-1β 与 TNF-α 的加标回收率(但 TNF-α 与 IFN-γ 批间 CV 仍分别失控至 32.4% 与 24.4%),却令 Eotaxin 低标回收率跌至 54.4%、MIP-1β 跌至 25.2%、GM-CSF 跌至 60.5%,并导致内源背景极高的 IL-8 低标因扣底失真跌至 -97.1%;唯有采用 MRD 为 1:5 的单靶点 IL-8 ELISA 实现了 92.1%–101.8% 的优异回收率与 7.0%–7.8% 的批内/批间 CV。针对 Galectin-10(CLC),巯基还原剂(如还原型谷胱甘肽 GSH)会通过人源特异性 Cys57 直接解聚结晶,且低速离心弃去黏液沉淀会遗漏已结晶态的 Galectin-10;若课题需评估完整 CLC 结晶或组织学嗜酸负荷,建议分出独立痰栓直接以 10% 福尔马林固定石蜡包埋切片(SSIMPLE 法,与 DTT 涂片嗜酸比例相关性 ρ = 0.9,AUC 达 0.957)或干冻存备检。
基于上述实证,诱导痰液前处理建议严格遵循以下两步无 DTT 防降解流程:
- 受试者清水漱口、擤鼻后诱导采痰,冰上挑取不含唾液的黏液痰栓称重;若需评估 CLC 结晶或组织学嗜酸浸润,另留一份痰栓直接 10% 福尔马林固定包埋或干冻存。
- 向细胞因子专用痰栓加入定倍体积(如按痰重 4–8 倍体积)含广谱蛋白酶抑制剂 Cocktail 的预冷 D-PBS,低温轻柔混匀浸提液相蛋白;测多因子及常规细胞因子时严禁加入阳离子去垢剂 CTAB(CTAB 仅适用于单独稳定 ECP/MPO,会干扰其他细胞因子测定)。
- 4 °C 下 800 g 离心 10 分钟分离细胞(必要时高速二次离心去除微细黏液碎片),吸取无 DTT 澄清上清,按单次检测体积分装后即刻置 -80 °C 冻存,严禁反复冻融。
- 剩余沉淀补加 4 倍体积 0.1% DTT 液化分散,过 40 μm 滤网后用于总细胞计数、台盼蓝活率测定与瑞氏-吉姆萨分类计数。
- 正式批量检测前,取混合痰上清预试最小稀释倍数(MRD):高丰度 IL-8 建议以单靶点 ELISA 从 1:5 起稀释,多因子体系建议在 1:4–1:8 梯度中确认加标回收率落于 70%–130% 可接受区间。
3.2 支气管肺泡灌洗液(BALF)与鼻腔分泌物:稀释校正悖论与黏膜区室优势
BALF 稀释校正的尿素弥散与白蛋白渗漏双陷阱。 临床与动物实验中,生理盐水(0.9% NaCl)支气管肺泡灌洗通常会将肺泡上皮衬液(ELF)稀释约 100 倍。实验室常试图借助血浆与 BALF 的尿素比值反推 ELF 真实浓度:
DF(urea) = Urea(plasma) / Urea(BALF),C(ELF) = C(BALF) × DF(urea)
该公式假设小分子尿素在灌洗瞬间完成血-肺泡平衡。但 Marcy 等人发表于 American Review of Respiratory Disease 的奠基研究早已揭示其致命偏差:灌洗液在肺泡内的停留时间(dwell time)越长,毛细血管内的尿素就越会持续弥散入灌洗液,导致测得的 BALF 尿素虚高、高估 ELF 回收体积并系统性低估细胞因子真实浓度。因此,临床支气管镜指南明确要求将灌注开始至回抽结束的停留时间严格控制在 20 秒以内并限制吸引负压。另一处更隐蔽的误区是采用 BALF 白蛋白或总蛋白作为稀释分母:在 LPS 急性肺损伤、ARDS 与重症肺炎中,肺微血管糖萼破坏(Syndecan-1 脱落)与内皮连接解体本身会令血浆白蛋白大量渗入肺泡腔,此时白蛋白是肺屏障通透性损伤的因变量而非恒定内参,以其归一化细胞因子会人为抹平甚至反转高炎症组的真实跃升。因此,小鼠与人源 BALF 规范做法是严格统一灌注量与回收操作、剔除明显血性污染样本,于 4 °C 下 800 g 离心 10 分钟后分装冻存并直接报告原液 pg/mL 浓度。针对低丰度靶标,慎用超滤管强行浓缩(高盐浓缩与滤膜非特异吸附易引入严重回收损失),优先通过高敏单靶点 ELISA 或芯片 4 °C 过夜孵育提升检出信噪比。
鼻黏膜衬液(Nasosorption MLF)较鼻灌洗与外周血清具有显著区室优势。 传统鼻灌洗(每侧注入 2.5–5.0 mL 37 °C 生理盐水,回收率 65%–90%)稀释倍数过高且波动大,常导致局部 IL-33、TSLP 与 Eotaxin-3 低于检出限。采用合成吸附基质条或聚氨酯海绵(Nasosorption)轻贴下鼻甲表面采集未稀释的鼻黏膜衬液(MLF),经 3,000 g 离心 20 分钟回收洗脱液,不仅规避了随机稀释,还凸显了气道炎症高度区室化的生物学规律:鼻病毒激发哮喘研究与阿司匹林加重性呼吸系统疾病(AERD)/CRSwNP 队列均证实,鼻黏膜衬液中的 IL-5、IL-13、CCL17、Eotaxin-3 与 Galectin-10 能以极高分辨力区隔哮喘与对照(IL-13 判别 AUC 达 0.75–0.84)以及 AERD 与普通 CRSwNP(IL-5 P < 0.0001),而在同一批受试者的配对外周血清中,这些关键差异几乎完全不可见。
3.3 血清 vs. 血浆(EDTA/肝素/枸橼酸):血小板倾倒、肝素 14 倍干扰与 sST2 掩蔽破局
尽管外周血获取便捷,采血管抗凝剂类型与离心延迟对呼吸三轴因子的扭曲程度远超常规认知。
血清凝血引发的血小板源性假性释放。 无抗凝促凝管在室温静置凝血 30–45 分钟期间,血小板活化脱颗粒及白细胞反应会向血清倾倒大量 PDGF-BB、PAI-1、Eotaxin-2 与 IL-8。Ayache 等人发表于 Journal of Translational Medicine 的配对供体分析(n = 10)显示,血清 PDGF-BB 浓度可飙升至血浆的 9.2 倍,多种趋化因子同样显著抬升。若全血在室温延迟离心数小时,白细胞还会体外持续释放 IL-8、IL-10 与 IL-5。因此,血浆标本务必在采血后 30 分钟内以 1,300 g 离心 15 分钟(关闭或低速刹车)迅速分离并分装冻存。
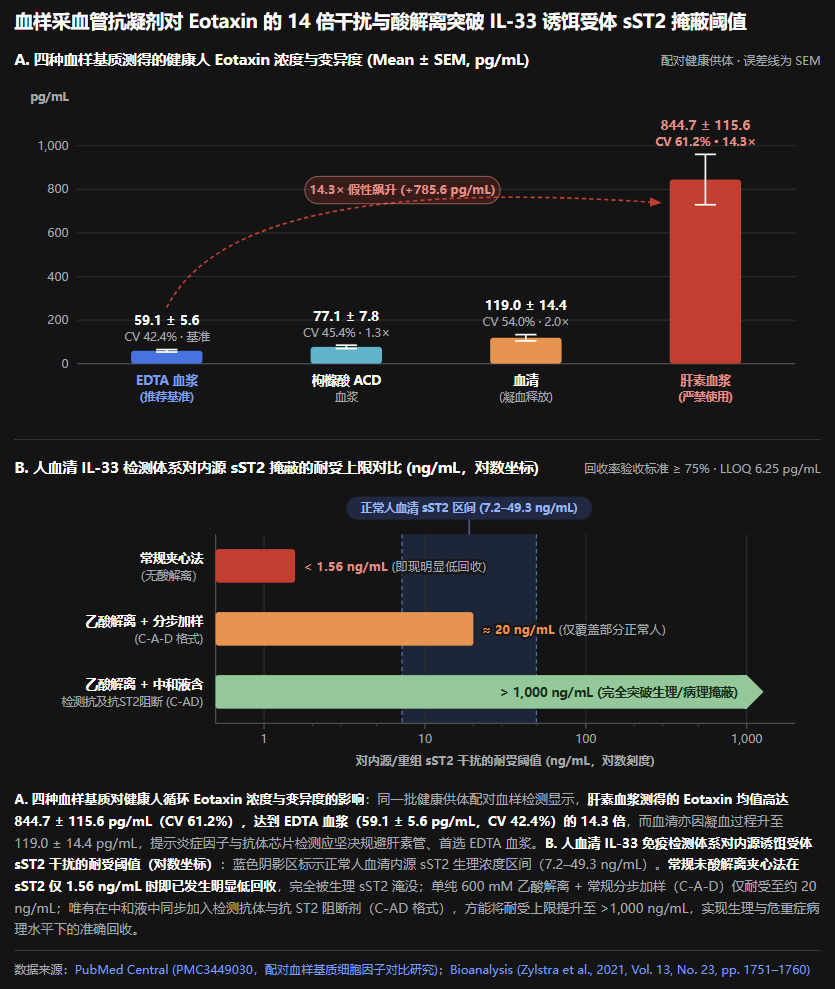
肝素抗凝管的双重灾难:Eotaxin 飙升 14.3 倍与内毒素放大效应。 Biancotto 等人发表于 Cytokine 的健康人配对血样方法学研究直接对比了 EDTA 血浆、枸橼酸(ACD)血浆、肝素血浆与血清:肝素血浆测得的 Eotaxin 均值高达 844.7 pg/mL(变异度 CV 61.2%),达到 EDTA 血浆(59.1 pg/mL,CV 42.4%)的 14.3 倍、枸橼酸血浆(77.1 pg/mL)的 11.0 倍以及血清(119.0 pg/mL)的 7.1 倍。与此同时,肝素一方面可直接结合并吸附部分细胞因子导致低估,另一方面若采血耗材存在痕量内毒素污染,肝素全血诱导释放的 IL-8 可高达 EDTA 血浆的 100 倍、TNF-α 高达 20 倍。因此,凡涉及 Eotaxin 家族、IL-8、TNF-α 与炎症抗体阵列分析,应一律规避肝素管,优先选用无菌无热原的 EDTA-K2 血浆管。
Annexin A1 的钙螯合特异性陷阱。 ANXA1 高度依赖 Ca²⁺ 锚定于细胞质膜酸性磷脂;细胞生物学实验中常规利用 1–20 mM EDTA 缓冲液短时洗涤活化中性粒细胞或成纤维细胞,通过螯合 Ca²⁺ 将细胞表面结合态 ANXA1 完整洗脱入液相。这意味着全血进入 EDTA 抗凝管后,高浓度 EDTA 可能主动将循环白细胞外膜结合的 ANXA1 剥离入血浆;而血清管中的凝血过程又会诱发中性粒细胞脱颗粒释放。这在一定程度上解释了不同文献与试剂体系测得健康人循环 ANXA1 基线跨度悬殊(从 0.27–2.0 ng/mL 到 11 ng/mL 乃至数十 μg/mL 级)的现象。因此,定量循环 ANXA1 必须全队列严格锁定单一采血管类型与一致的采血—离心时间窗,严禁混拼血清与 EDTA 血浆。
酸解离联合抗 ST2 阻断策略突破 IL-33 诱饵掩蔽。 针对血清中 7.2–49.3 ng/mL 内源 sST2 对游离还原态 IL-33 的高亲和力掩蔽(Kᴅ = 0.744 nM),Zylstra 等人发表于 Bioanalysis 的方法学研究揭示了突破阈值的关键机制:常规未酸解离夹心法在仅 1.56 ng/mL 重组 sST2 存在时即现明显低回收;采用 600 mM 乙酸(1:5 稀释,15 μL 血清加 60 μL 乙酸)解离复合物后若沿用传统分步加样(C-A-D),因中和过程 sST2 迅速再结合,耐受上限仅提至约 20 ng/mL;唯有在中和液中同步预混检测抗体与抗 ST2 阻断剂(C-AD 格式),方能将 sST2 耐受上限推高至 1,000 ng/mL 以上(纯血清 LLOQ 达 6.25 pg/mL,批间 CV 为 7%–12%)。对于未建立专属酸解离体系的常规实验室,切忌孤立依赖普通商业 ELISA 测定人外周血游离 IL-33,应同步定量高丰度稳定的 sST2,并将 IL-33 蛋白测定重心转向局部气道标本(BALF、鼻黏膜衬液或速冻肺组织匀浆)。
3.4 肺组织匀浆裂解液:远离 SDS 变性干扰与剥离胞内前体储备
当灌洗液稀释过度或需要评估局部组织原位表达时,实验室常将小鼠肺叶或人鼻息肉组织匀浆裂解后送检抗体阵列或 ELISA,此时必须规避两项常见失误。
规避强变性 RIPA 裂解液中的 SDS 残留。 常规 Western Blot 使用的 RIPA 裂解液通常含 0.1% SDS 与 0.5% 脱氧胆酸钠。免疫分析方法学文献明确警示,即便 0.1% 的微量 SDS 残留也足以破坏抗体芯片和夹心 ELISA 中的天然抗原-抗体构象结合或抑制偶联酶活性。制备免疫阵列或 ELISA 专用组织裂解液时,应选用不含 SDS 的非离子温和裂解缓冲液并添加广谱蛋白酶/磷酸酶抑制剂(常规比例约为每 100 mg 湿重组织加入 1 mL 1× 温和裂解液,低温机械匀浆后 4 °C 最高转速离心 20 分钟收集澄清上清),以 BCA 测定总蛋白浓度后至少 5 倍稀释至 50–500 μg/mL 终浓度上机,并将最终测定值归一化报告为 pg/mg total protein。若不得不分析已用 RIPA 冻存的历史样本,必须在高倍稀释降低 SDS 浓度后通过加标回收与稀释线性预实验确认未发生失真。
严防“组织总储备”混淆“胞外分泌活性相”。 机械匀浆与去垢剂裂解会击穿全部细胞膜与核膜,将气道上皮细胞核内组成性高储备的未释放全长 IL-33 以及巨噬细胞胞质中尚未切割的 31 kDa pro-IL-1β 悉数释放入上清。因此,组织裂解液测得的 IL-33 与 IL-1β 本质上反映的是“组织合成与核/胞质储备总量”,不能直接等同于激活下游受体的“胞外分泌相”。动物实验中极具实操价值的解决方案是“一鼠双侧分测”:结扎单侧主支气管后仅对对侧肺进行定体积冰冷 PBS 灌洗以收集 BALF(定量真实胞外分泌相),未灌洗侧肺叶则速冻后以温和非变性缓冲液制备匀浆(定量组织总储备,并分出等份行 Western Blot 严格辨析 31/17 kDa IL-1β 与 37/33 kDa ANXA1 的完整切割比值)。
促炎因子复核|常誉生物 · RayBiotech 产品选型
如需在人源样本中定量复核 IL-8,可查看 人 IL-8 ELISA。若关注 IL-1β 的蛋白形式,可查看 IL-1β 抗体,先核对其适用应用及说明书是否提供前体与成熟体的识别信息。
小鼠样本可按主要终点选择 小鼠 IL-1β ELISA 或 小鼠 TNF-α ELISA,并核对试剂盒支持的样本类型。
四、呼吸过敏与感染模型的三轴定量实验设计蓝图与质控清单
综合前文机理、平台性能与前处理实证,呼吸免疫课题要产出经得起同行评议推敲的定量数据,应跳出“单靠一款芯片或一套 ELISA 扫完所有指标”的惯性,按具体模型执行“样本区室匹配—多因子全景筛查—盲区靶向补齐—蛋白切割/异构体正交确证”的闭环设计。
4.1 四大典型呼吸研究模型的分层检测决策矩阵
| 研究场景与核心问题 | 首选生物样本与采集规范 | 全景筛查层(阵列/多因子) | 单靶点补盲与种属替代层 | 正交形式与空间定位确证层 | 核心避坑红线 |
|---|---|---|---|---|---|
| 人源呼吸过敏队列(哮喘内型分层、eCRSwNP vs. neCRSwNP) | 两步法无 DTT 诱导痰上清或 Nasosorption 鼻黏膜衬液(辅以配对 EDTA 血浆,30 min 内 4 °C 分离) | 40 因子玻片定量阵列或经痰液 MRD 验证的多因子面板(覆盖 IL-4/5/13、Eotaxin-1/2、IL-1β/6/8/10/17A、TNF-α、sTNFR1/2) | 单靶点 ELISA 补盲 TSLP、Eotaxin-3 (CCL26)、Galectin-10、ANXA1、sST2;高本底痰 IL-8 单独 1:5 起稀释 ELISA 复测 | 异构体特异引物 RT-qPCR 区分 lfTSLP vs. sfTSLP;WB 测 37/33 kDa ANXA1;痰栓石蜡包埋 (SSIMPLE) 或免疫荧光鉴定 CLC 结晶 | 禁一步 DTT 液化后直接测敏感细胞因子;禁肝素管;勿仅凭外周血清替代气道局部采样 |
| 小鼠过敏性气道炎症模型(Alternaria / HDM / OVA) | 单侧定体积冰冷 PBS 灌洗取 BALF(剔除血性样)+ 对侧未灌洗肺非变性温和匀浆 | 小鼠炎症定量阵列或磁珠多因子(覆盖 IL-4/5/13、CCL11、CCL24、IL-1β/6/10、KC、TNF-α) | 高敏小鼠 IL-33 ELISA 测速冻 BALF 与肺匀浆(避氧化);以 CCL11/CCL24 替代缺失的 CCL26 | 肺匀浆 WB 鉴 ST2L/sST2 及 37/33 kDa ANXA1;若研究嗜酸结晶病理,明确以鼠源 Ym1/Ym2 为对象 | 严禁在野生型小鼠测定内源 Galectin-10 与 Eotaxin-3;严禁用 BALF 白蛋白作稀释校正分母 |
| 人源重症肺炎与 ARDS 队列(高/低炎症分型与消退动态追踪) | 无热原 EDTA-K2 血浆(30 min 内分离)+ 停留时间 ≤20 s 短时 BALF;动态设入院早期与恢复期时间点 | 40 因子玻片定量阵列或高精密度全自动微流控平台(联检 IL-6、IL-8、sTNFR1/2、IL-1β、IL-10) | 单靶点高稀释 ELISA 复核极高浓度 IL-8;全队列锁单一采血管测循环 ANXA1 与 sST2 | 动态计算 IL-10/IL-6 比值判别代偿麻痹 vs. 真实消退;WB 追踪 37/33 kDa ANXA1 完整率;流式胞内染色定位 IL-10 来源细胞 | 严禁跨平台混算绝对浓度或套用异平台截断值;严禁混拼 EDTA 血浆与血清测 ANXA1;统计须校正糖皮质激素给药时机 |
| 小鼠 LPS 急性肺损伤 (ALI) 与细菌/病毒性肺炎模型 | 一鼠双侧:单侧 BALF + 对侧非变性肺匀浆 + EDTA 血浆;兼顾急性高峰期 (2–6 h) 与消退期 (24–72 h) | 小鼠炎症多因子谱(追踪 KC/CXCL1、MIP-2/CXCL2、IL-6、IL-1β、TNF-α、IL-10) | 单靶点小鼠 KC (CXCL1) / MIP-2 (CXCL2) ELISA 精准替代缺失的 IL-8;卡准急性高峰高敏测 TNF-α | 强制肺裂解液 WB 同步展示 31 kDa pro-IL-1β 与 17 kDa 成熟体及 Caspase-1 p20;WB 监测消退期 37/33 kDa ANXA1 回升 | 严禁在小鼠模型报告“IL-8 升高”;严禁 RIPA/SDS 裂解液直测芯片/ELISA;严禁仅凭裂解液 ELISA 断言炎症小体成熟活化 |
4.2 正式实验前必做的五项质控验证与“不适用”边界清单
在大批量消耗临床样本或动物组织前,建议用 3–5 份代表性混合样本完成以下五项预验证,并明确免疫定量方法的适用边界:
- 稀释线性与最小稀释倍数(MRD)预试。 诱导痰与组织裂解液上机前,务必对混合样本进行 1:2、1:4、1:8(或裂解液 50、150、500 μg/mL 总蛋白)梯度测试并执行外源标准品加标回收,仅对回收率稳定在 70%–130% 区间且稀释比符合线性的靶标采纳定量结果。
- 全队列锁定单一基质、单一平台与板间质控。 同一研究队列从采血管(首选 EDTA-K2)、离心时长、冻存分装到最终测定平台必须全程一致;跨板或跨芯片批次时,每块板/每张玻片均须埋入同一份混合质控样本(QC)以监控批间变异系数不超过 20%,杜绝将 Luminex、微流控与 ELISA 的绝对数值直接混算。
- 蛋白形式与转录本的正交互证。 凡涉及炎症小体活化(IL-1β)、中性粒细胞蛋白酶富集微环境(ANXA1)或人源 TSLP 致病评估的课题,必须将液相免疫定量与 Western Blot(分辨 31/17 kDa IL-1β 与 37/33 kDa ANXA1)或异构体特异 RT-qPCR(分辨 lfTSLP/sfTSLP)绑定作为联合证据链。
- 明确不适用常规液相免疫定量的五类场景。 以下情形不宜单凭常规体液 ELISA 或炎症阵列下结论:① 在未经人源化改造的野生型小鼠中试图定量内源 Galectin-10、Eotaxin-3 或 IL-8;② 未建立酸解离与抗 ST2 阻断体系,仅凭普通商业 ELISA 孤立检测人外周血游离 IL-33 并据此否定 IL-33 通路参与;③ 在静态二维培养的 HUVEC 单层细胞上清中模拟体内内皮糖萼崩解与微血管渗漏;④ 将含 0.1% SDS 的传统 RIPA 组织裂解液未经充分稀释与回收验证直接滴加至固相抗体阵列或 ELISA 微孔板;⑤ 在未做局部气道采样(痰/BALF/鼻黏膜衬液)的情况下,仅凭外周血指标阴性即排除气道局部 2 型黏膜炎症。
- 动态时间窗与临床混杂因素校正。 呼吸感染模型应根据靶标动力学错峰采样(急性早期捕捉 TNF-α/KC/IL-1β,中后期追踪 sTNFR1/2、IL-10/IL-6 比值及 37 kDa ANXA1 恢复),临床转化队列在解读消退轴与警报素标志物时,须在多变量统计中充分校正糖皮质激素、生物制剂、气道定植菌负荷与急性肾/肝功能不全等混杂变量。
炎症主动消退相关指标|常誉生物 · RayBiotech 产品选型
若设定了人 Annexin A1 浓度终点,可查看 人 Annexin A1 ELISA。若课题关注蛋白形式,可查看 Annexin A1 抗体,按抗体表位和适用应用核对对全长或切割形式的识别信息。涉及 IL-10 蛋白表达或定位时,可查看 IL-10 抗体 的验证资料。
五、主要参考文献
-
Cohen, E. S., Scott, I. C., Majithiya, J. B., Rapley, L., Kemp, B. P., England, E., … & Mustelin, T. (2015). Oxidation of the alarmin IL-33 regulates ST2-dependent inflammation. Nature communications, 6(1), 8327.
-
Fornasa, G., Tsilingiri, K., Caprioli, F., Botti, F., Mapelli, M., Meller, S., … & Rescigno, M. (2015). Dichotomy of short and long thymic stromal lymphopoietin isoforms in inflammatory disorders of the bowel and skin. Journal of Allergy and Clinical Immunology, 136(2), 413-422.
-
Persson, E. K., Verstraete, K., Heyndrickx, I., Gevaert, E., Aegerter, H., Percier, J. M., … & Lambrecht, B. N. (2019). Protein crystallization promotes type 2 immunity and is reversible by antibody treatment. Science, 364(6442), eaaw4295.
-
Vong, L., D’Acquisto, F., Pederzoli-Ribeil, M., Lavagno, L., Flower, R. J., Witko-Sarsat, V., & Perretti, M. (2007). Annexin 1 cleavage in activated neutrophils: a pivotal role for proteinase 3. Journal of Biological Chemistry, 282(41), 29998-30004.
-
Dionne, K., Redfern, R. L., Nichols, J. J., & Nichols, K. K. (2016). Analysis of tear inflammatory mediators: A comparison between the microarray and Luminex methods. Molecular Vision, 22, 177.
-
Leligdowicz, A., Conroy, A. L., Hawkes, M., Zhong, K., Lebovic, G., Matthay, M. A., & Kain, K. C. (2017). Validation of two multiplex platforms to quantify circulating markers of inflammation and endothelial injury in severe infection. PloS one, 12(4), e0175130.
-
Bafadhel, M., McCormick, M., Saha, S., McKenna, S., Shelley, M., Hargadon, B., … & Brightling, C. E. (2012). Profiling of sputum inflammatory mediators in asthma and chronic obstructive pulmonary disease. Respiration, 83(1), 36-44.
-
Mulvanny, A., Pattwell, C., Beech, A., Southworth, T., & Singh, D. (2022). Validation of sputum biomarker immunoassays and cytokine expression profiles in COPD. Biomedicines, 10(8), 1949.
-
Biancotto, A., Feng, X., Langweiler, M., Young, N. S., & McCoy, J. P. (2012). Effect of anticoagulants on multiplexed measurement of cytokine/chemokines in healthy subjects. Cytokine, 60(2), 438-446.
-
Zylstra, J., Partridge, M. A., & Sumner, G. (2021). Quantitation of reduced IL-33 levels in human serum: mitigating interference from endogenous binding partners. Bioanalysis, 13(23), 1751-1760.