
在免疫炎症、心血管重塑、肿瘤微环境与脓毒症研究中,科研人员常习惯在同批血清或细胞上清里打包测定“蛋白酶—抑制剂—可溶性受体”,试图拼凑一条完整的“蛋白酶激活→受体脱落→抑制剂失衡”证据链。然而,真正落地到实验台和临床队列时,这条链路潜藏着三个最容易让课题返工的底层误区:
- 误区一:把血液中所有可溶性受体(如 sCD163、sCD14、Presepsin、suPAR)都等同于膜表面的真性蛋白酶切脱落(ectodomain shedding),忽略了胞外囊泡携带、无 GPI 锚直接分泌及吞噬溶酶体胞吐的巨大占比;
- 误区二:用普通双抗夹心 ELISA 测得的“总蛋白抗原浓度”直接替代蛋白酶的催化净活性或丝氨酸蛋白酶抑制剂(Serpin)的功能留存率;
- 误区三:误以为 Serpin A1/E1/G1 可以直接抑制锌金属蛋白酶 ADAM17 或基质金属蛋白酶(MMPs),从而在机制假设与抑制剂对照设计上走偏。
面向研究生、博士后与一线实验人员,本文系统拆解从上游蛋白酶(ADAM17、MMP-9/MMP-2)、丝氨酸蛋白酶抑制剂(Serpin A1/AAT、Serpin E1/PAI-1、Serpin G1/C1-INH)到下游可溶性受体(sCD163、sCD14/Presepsin、suPAR)的真实生化逻辑与人鼠物种边界,汇总主流平台同批样本头对头实测表现(严格区分同行评审实测与厂家标称),并给出一套涵盖采血抗凝剂选择、混杂校正与质控验收的可执行实验方案。
一、先拆解标题前提:哪些是真性蛋白酶切脱落?Serpin 与 ADAM17/MMPs 究竟是什么关系?
在下单试剂盒之前,必须先厘清标题中三组分子的真实生化定位——如果不先区分“切下来的”和“分泌/吐出来的”,也不先厘清丝氨酸蛋白酶与金属蛋白酶两套抑制体系的分工,后续所有定量数据都可能面临机制解释错位。
首先,循环中的可溶性受体并非全由单一蛋白酶切脱落产生。sCD163 是最贴近经典金属蛋白酶脱落定义的标志物:在炎症刺激下,巨噬细胞膜表面跨膜清除受体 CD163 的近膜区被 ADAM17(TACE)切割,释放出包含几乎完整胞外域(约 130 kDa)的可溶性片段。但即便对于 sCD163,血浆中仍混杂着携带全长跨膜蛋白的胞外囊泡相关 CD163(EV-CD163):在健康人血浆中 EV-CD163 约占 10%,在急性内毒素刺激下选择性升高的是 ADAM17 切割的胞外域组分,但在重症脓毒症患者中,EV-CD163 占比可升至总血浆 CD163 的高达 60%。
相比之下,sCD14 与 Presepsin(sCD14-ST)的产生是典型的多机制共存:GPI 锚定于单核/巨噬细胞表面的膜型 CD14(mCD14,约 55 kDa)既可通过蛋白酶切脱落产生约 48 kDa 的 sCD14,也可由细胞直接分泌不带 GPI 锚的约 55–56 kDa sCD14(此外肝脏也是循环 sCD14 的重要分泌来源);而临床上广受关注的 Presepsin(sCD14-ST)并非简单的膜表面脱落产物,而是单核/巨噬细胞在吞噬细菌、中性粒细胞胞外诱捕网(NETs)甚至无菌吞噬颗粒(如尿酸单钠结晶)时,将 CD14 内化并在吞噬溶酶体(或血浆中)经组织蛋白酶 D(cathepsin D)及弹性蛋白酶等水解后,通过胞吐释放的 N 端 64 个氨基酸截短片段(约 13 kDa)。
至于 suPAR(可溶性尿激酶型纤溶酶原激活物受体),其母体 uPAR 由三个同源结构域(D1–D3)构成并通过 GPI 锚定于质膜:一方面 GPI 锚可被 GPI 特异性磷脂酶 D(GPI-PLD)或蛋白酶(如组织蛋白酶 G)切割,释放出全长 suPAR(I–III);另一方面 D1 与 D2 之间的连接区(linker)可被 uPA、糜蛋白酶(chymotrypsin)、中性粒细胞弹性蛋白酶(NE)、组织蛋白酶 G 及部分 MMPs 蛋白水解,生成游离的 suPAR(I)与暴露趋化活性表位 SRSRY(Ser88–Tyr92)的 suPAR(II–III)片段。
其次,必须纠正一个在跨学科课题中频繁出现的前提误区:Serpin A1(α1-抗胰蛋白酶,AAT)、Serpin E1(纤溶酶原激活物抑制剂-1,PAI-1)和 Serpin G1(C1 酯酶抑制剂,C1-INH)均属于丝氨酸蛋白酶抑制剂超家族,与锌依赖性金属蛋白酶 ADAM17 和 MMPs 之间并无经典的直接抑制关系。Serpin 依赖暴露的反应中心环(RCL)作为“捕鼠夹”诱饵,靶丝氨酸蛋白酶切割 RCL 的 P1–P1′ 肽键形成酰基-酶中间体后,RCL 迅速插入中心 β-片层 A,将蛋白酶不可逆共价失活。金属蛋白酶真正的内源性抑制剂是 TIMP 家族(组织金属蛋白酶抑制剂,TIMP-1 至 TIMP-4)——其中 TIMP-3 是 ADAM17 的经典内源性抑制剂,而 TIMP-1/-2/-3/-4 以 1:1 化学计量比非共价结合并抑制 MMPs 的催化域(各 TIMP 抑制谱存在分工,如 TIMP-1 对 MT1-MMP 抑制很弱)。
那么,为何在炎症与组织重塑研究中,Serpin 家族和 ADAM17/MMPs 总被放在同一张通路图里联测?答案在于两类蛋白酶系统之间存在严密的双向交叉串联(crosstalk)。其一为上游级联激活:PAI-1 通过抑制 uPA/tPA 减少纤溶酶(plasmin)生成,而纤溶系统激活物与纤溶酶正是上游激活 pro-MMPs(如通过 MMP-3 级联激活 pro-MMP-9 等)的重要开关;类似地,AAT 抑制中性粒细胞弹性蛋白酶(NE),而 NE 可优先切割并失活 MMP-9 的内源抑制剂 TIMP-1,协同放大局部明胶酶活性;C1-INH 则同时把控补体 C1s/C1r、接触激肽释放酶-激肽系统(FXIIa/PKa)以及纤溶酶,遏制血管通透性失控与蛋白酶级联放大。其二为金属蛋白酶对 Serpin 的反向切割失活:多种 MMPs 能直接将 Serpin 当作底物切断其 RCL——例如 MMP-9 在体内以 AAT 为关键底物并使其失活(Liu 等,2000),MMP-7、MMP-8 与 MMP-9 等可切割 AAT 的 RCL 区(如 Phe352–Leu353 或 Pro357–Met358 位点),MMP-3 则特异性水解 PAI-1 的 RCL(Ser337–Ser338 位点)使其丧失抗蛋白酶活性,而中性粒细胞释放的蛋白酶亦可切割失活 C1-INH,从而反向解除对丝氨酸蛋白酶的刹车。
需要特别说明学界关于“AAT 能否抑制 ADAM17”的边界争议:早期有研究在人中性粒细胞和肺微血管内皮细胞中报道,天然 M 型 AAT 可降低膜表面 ADAM17 活性并减少 FcγRIIIb 或 TNF-α 释放;然而 van ‘t Wout 等(2014)在原代人气道上皮细胞中明确发现,M 型 AAT 并不直接抑制 ADAM17,且多项研究提示 AAT 的广谱抗炎效应(如结合 IL-8 阻断趋化、升高胞内 cAMP、抑制钙蛋白酶)并不依赖经典丝氨酸蛋白酶催化抑制。因此,在机制实验设计中,切不可默认“外加 AAT 就能像 TIMP-3 或小分子羟肟酸抑制剂那样直接阻断 ADAM17 催化活性”。
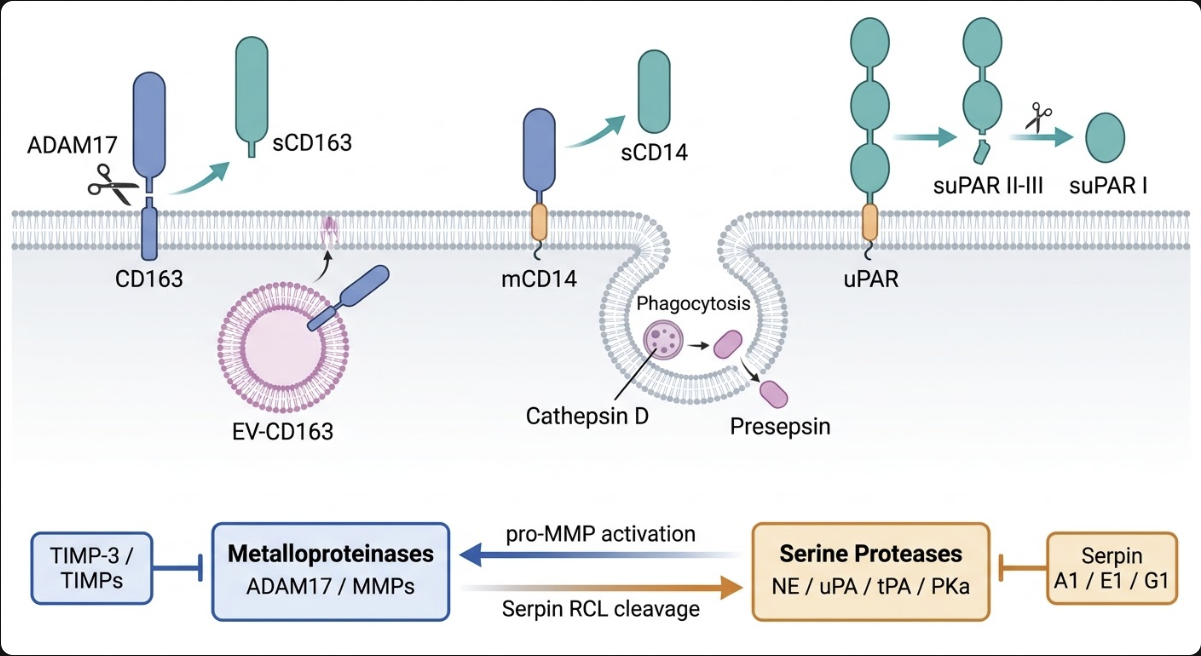
图 1 受体释放机制分化与金属蛋白酶—丝氨酸蛋白酶双向串联逻辑。细胞表面可溶性受体的生成包含真性脱落、胞外囊泡分泌、逃逸锚定分泌与吞噬溶酶体胞吐四类不同路径;TIMP 家族直接抑制金属蛋白酶,而 Serpin A1/E1/G1 通过丝氨酸蛋白酶与金属蛋白酶发生上游激活和反向切割失活的双向串联。
一旦将可溶性受体的来源按亚细胞空间拆开,就能理解为什么单凭血浆浓度升高无法直接反推某一个蛋白酶的激活:当脓毒症患者血浆总 sCD163 飙升时,其中可能超过一半来自巨噬细胞胞外囊泡释放(EV-CD163)而非 ADAM17 剪切;当病灶中 MMP-9 升高且 AAT 抗弹性蛋白酶功能下降时,真实发生的可能是 MMP-9 反向切开了 AAT 的 RCL,而非 AAT 抑制了 MMP-9。
沿同一条“切割或分泌→进入血清/上清”的思路,炎症与组织重塑研究中还常把另外几类可溶蛋白与本文靶点同批测定:SDF-1β(CXCL12β)为趋化因子 CXCL12 的 β 剪接体,与 α 型共享 N 端受体结合区,文献报道可被 MMP-2、MMP-9、CD26/DPP4 等多种蛋白酶切割生成截短形式,是“蛋白酶加工趋化因子”的经典研究对象;TSG-6(TNFAIP6)是分泌型炎症调节蛋白,在炎症关节的滑液与部分血清样本中以 TSG-6·HC 复合物形式被检出;Matriptase(ST14)为上皮细胞表面的 II 型跨膜丝氨酸蛋白酶,其催化域可脱落进入上清,并与 HAI-1 形成复合物被检出。此外,不少分泌型蛋白的前体需先经 Furin 在碱性基序(如 R-X-K/R-R)处切除前肽才能成熟释放,因此评估“可溶形式从何而来”时,Furin 通路常与脱落酶一并纳入上游变量。这些靶点的定量原则与本文完全一致:先确认抗体识别的是分泌/脱落的可溶形式,再解读数值。对应的双抗夹心试剂盒——Human SDF-1β ELISA Kit(ELH-SDF1B)、Human TSG-6 ELISA Kit(ELH-TSG6)、Human Matriptase (ST14) ELISA Kit(ELH-MATRP),均为 RayBiotech 美国原装进口,详见文末工具表。
二、模型边界与人鼠物种鸿沟:别在野生型小鼠或错配细胞系里硬做人源脱落机制
转化医学中最隐蔽的实验黑洞,是把人源受体脱落规律直接照搬到野生型小鼠和永生化细胞系中。针对本文涵盖的核心分子,至少存在五个经过实验证实的物种与模型边界。
第一,CD163 的 ADAM17 炎症脱落为灵长类特有机制,野生型小鼠并不适用。 Etzerodt 等(2014)通过序列比对与定点敲入证实,人 CD163 近膜区拥有一段与人 proTNF-α(78Arg-Ser-Ser-Ser-Arg)高度相似的回文基序 1044Arg-Ser-Ser-Arg,这是内毒素(LPS)或佛波酯(PMA)触发 ADAM17 迅速切割 CD163 的必需结构基础。小鼠及其他非灵长类动物的 CD163 缺乏该基序,因此尽管小鼠血清中可检出基础水平的 sCD163(推测来自巨噬细胞周转或外泌体),但注射内毒素后并不会出现人类那样迅速飙升的 ADAM17 依赖性 sCD163 脱落;只有将人源 Arg-Ser-Ser-Arg 基序敲入小鼠 CD163,才能恢复其 ADAM17 诱导脱落能力。类似地,人类主要由 ADAM17 切割的 IL-6R 在小鼠中改由 ADAM10 主导脱落。而在体外细胞模型中,未分化的人单核细胞系 THP-1 几乎检测不到 CD163 蛋白表达;常规方案需先用 PMA 诱导分化为贴壁 M0 巨噬细胞,再用地塞米松(如 40 ng/mL 处理 24–48 h)或 IL-10 极化诱导 CD163 表达。此处存在一个高频操作陷阱:PMA 本身就是强效 PKC/ADAM17 激活剂,如果分化后未撤除 PMA 充分静息就直接刺激或收上清,测得的将是残留 PMA 引发的基线脱落噪音;此外,绝不可用鼠源 RAW264.7 细胞替代人原代巨噬细胞研究 ADAM17 介导的 CD163 脱落。
第二,uPA–uPAR 结合存在严格的种属亲和力屏障。 晶体结构与表面等离子体共振分析(Lin 等,2010)证实,人源 uPA 与鼠源 uPAR 之间(以及鼠源 uPA 与人源 uPAR 之间)存在显著的种属选择性,其分子决定簇位于 uPA 受体结合 β-发夹区的非保守残基——例如仅将人 uPA 的 Asn22 突变为酪氨酸(N22Y),即可使其对鼠 uPAR 的解离常数 KD 降低 18 倍,同时对人 uPAR 的 KD 升高 79 倍。同时,高亲和力人源抗 uPAR 单抗(如靶向 D3 的 ATN-658,KD ≈ 1 nM)完全不与鼠源 uPAR 交叉反应。这意味着在裸鼠人源肿瘤异种移植(CDX/PDX)模型中,小鼠宿主基质分泌的鼠源 uPA 难以有效结合和切割人源肿瘤细胞表面的 uPAR,从而系统性低估体内 uPAR 剪切体与 suPAR 的真实生成水平。
第三,小鼠 Serpina1 家族发生五拷贝扩张与活性位点分化。 人类编码 AAT 的 SERPINA1 是单拷贝基因(RCL 的 P1 为 Met358,主攻 NE);而 C57BL/6J 小鼠演化出了五个串联的功能性旁系同源基因 Serpina1a、Serpina1b、Serpina1c、Serpina1d 和 Serpina1e。不仅如此,小鼠旁系同源基因的 RCL 发生了超变异功能分化(如部分拷贝的 P1–P1′ 演变为 Tyr–Ser,拓宽了对糜蛋白酶类及蛇毒蛋白酶的抑制谱)。历史上单独敲除小鼠 Serpina1a 导致胚胎致死,直至 Borel 等(2018)利用 CRISPR/Cas9 一次性敲除全部五个 Serpina1a–e 拷贝,才获得循环 AAT 彻底缺失并发生自发及烟草诱导肺气肿的遗传模型。
第四,PAI-1(Serpin E1)的血小板储存库在人鼠之间相差逾三个数量级。 人类全血中超过 90% 的总 PAI-1 储存于血小板 α-颗粒内(洗涤人血小板约含 0.79–1.97 ng/10⁶ 血小板,折合 790–1,970 ng/10⁹ 血小板;健康人血清浓度可达 380 ng/mL 以上,而贫血小板血浆仅约 5–20 ng/mL)。相反,野生型小鼠血小板中的 PAI-1 含量极低——Kawasaki 等(2000)实测小鼠血小板裂解液与释放物仅含 0.43 ± 0.09 ng/10⁹ 血小板,基础血浆浓度仅 0.73 ± 0.13 ng/mL,急性动脉血栓时升高的 PAI-1 主要源于血管壁内皮局部释放。此外,在荷人瘤小鼠模型中,人源 PAI-1 抑制小鼠 tPA 的效能较鼠源 PAI-1 约降低 40%。
第五,Presepsin 与 C1-INH 的动物模型与试剂边界。 小鼠脓毒症模型测定 Presepsin 不能混用人源临床检测试剂(如 PATHFAST),须选用经验证的鼠源特异夹心 ELISA——例如 Takahashi 等(2022)建立的鼠源 Presepsin ELISA 检测限达 1.4 pg/mL、线性范围 4.7–300 pg/mL、批内 CV 2.7%–3.5%,验证对 cathepsin D 酶切生成的鼠 Presepsin 具高度特异性,可区别于全长鼠 sCD14。在 C1-INH 动物建模中,纯合敲除 Serping1−/− 小鼠(Han 等,2002)表现为缓激肽 B2 受体介导的持续性血管高通透性,而人类遗传性血管性水肿(HAE)多为杂合突变并呈阵发性水肿发作,机制外推需注意这一表型边界。
表 1 靶点分子的人鼠差异与常见陷阱速查
| 靶点分子 | 真实生成/调控机制 | 关键活性态/异构体区分 | 人鼠核心物种差异 | 实验室常见假阳性/假阴性陷阱 |
|---|---|---|---|---|
| ADAM17 (TACE) | 经 iRhom1/2 转运、Furin 切前肽成熟;内源受 TIMP-3 抑制 | 未成熟前体 vs 胞内成熟体 vs 膜表面活性态(需外叶 PS 暴露与 MPD 构象开放) | 底物分工存在差异(CD163 仅灵长类受 ADAM17 切割;小鼠 IL-6R 由 ADAM10 切割) | 误把 WB 成熟体条带当酶活;荧光肽底物被 ADAM10/MMP 交叉切割;假设 AAT 可直接阻断 ADAM17 |
| MMP-9 / MMP-2 | 纤溶系统、MMP-3 或 NE 协同激活;内源受 TIMP-1/-2 抑制 | pro-MMP 酶原 vs active MMP 成熟活性酶 vs MMP–TIMP / MMP-9–NGAL 复合物 | 中性粒细胞释放的 pro-MMP-9 无 TIMP-1 结合更易激活 | 用血清或 HMWH 肝素血浆致白细胞/血小板释放畸高 3–20 倍;酶谱中 SDS 人为激活酶原并解离 TIMP;上清残留 FBS |
| Serpin A1 (AAT) | 肝脏为主分泌,通过 RCL(Met358)不可逆抑制 NE/PR3;可被 MMPs 切割失活 | 活性单体 vs 氧化/糖化失活态 vs 致病性聚合物(Z 型)vs RCL 剪切肽(C36/C37/C42) | 人单拷贝 SERPINA1;C57BL/6J 小鼠扩张为 Serpina1a–e 五拷贝且 P1 位点分化 | 急性期炎症升高 4–6 倍掩盖 MZ/SZ 缺陷(需同步测 CRP);吸烟氧化 Met358 使抗 NE 速率降近 2,000 倍但抗原正常 |
| Serpin E1 (PAI-1) | 抑制 tPA/uPA 调控纤溶与 pro-MMP 激活;可被 MMP-3 切割失活 | 活性态(37°C 半衰期 1–2 h,VN 延长 ~50%)vs 潜伏态 vs 剪切态 vs tPA/uPA 复合物 | 人血小板储全血 >90% PAI-1;鼠血小板仅 0.43 ng/10⁹ 极低;人 PAI-1 抑鼠 tPA 降 ~40% | 用血清或单离心血浆被血小板释放淹没(高 8–37 倍);止血带淤滞耗竭活性;忽略清晨昼夜高峰(早晚差 >3 倍) |
| Serpin G1 (C1-INH) | 通过 RCL(Arg444)抑制 C1s/C1r、FXIIa、PKa 及纤溶酶 | 活性功能态 vs 失功能突变体(HAE-2)vs 潜伏态 vs 蛋白酶复合物(PKa:C1-INH) | Serping1−/− 纯合鼠呈持续高通透性,人类 HAE 多为杂合阵发性发作 | 仅测抗原漏诊全部 II 型 HAE;功能 ELISA 灵敏度显著低于发色底物法;4°C 存放引发冷激活消耗功能 |
| sCD163 | 巨噬细胞膜 CD163 经 ADAM17 切割脱落,并混杂 EV-CD163 释放 | 真实脱落可溶性胞外域(水相)vs 完整跨膜型 EV-CD163(去垢剂相,脓毒症高达 60%) | 鼠 CD163 缺 Arg-Ser-Ser-Arg 基序,LPS 不触发鼠 ADAM17 脱落 | 未分相把 EV 升高误判为 ADAM17 激活;不同品牌校准品差异致绝对值差 4–6 倍;未分化 THP-1 无表达 |
| sCD14 与 Presepsin | sCD14 为脱落(48 kDa)+ 无锚分泌(55–56 kDa);Presepsin 为吞噬后经组织蛋白酶 D/弹性蛋白酶切割胞吐(13 kDa) | 全长 sCD14(ng/mL 级)vs N 端 64 aa 截短体 Presepsin(pg/mL 级) | 鼠脓毒症模型需用鼠源特异 Presepsin ELISA,不可套用人源临床试剂 | 肾功能衰减(eGFR 降低)致 Presepsin 假性飙升(无感染透析者达 783–2,360 pg/mL);无菌吞噬或病毒再激活亦可诱导升高 |
| suPAR | GPI 锚切割释放全长 I–III;D1–D2 连接区蛋白酶切生成 II–III(暴露 SRSRY)与游离 I | 完整 suPAR(I–III)vs 趋化剪切体(II–III)vs 游离 D1(I);含 5 个潜在 N-糖基化位点 | 人/鼠 uPA–uPAR 交叉亲和极弱,异种移植模型易低估剪切 | 跨平台相关性差(Quantikine vs SomaScan ρ = 0.285),商业截断值差近 2 倍;WB 不做 PNGase F 去糖基化呈弥散拖尾无法区分异构体 |
三、蛋白酶激活与可溶性受体异构体怎么测?原理解构与假阴性/假阳性避坑
定量方案的核心原则只有一句话:永远先核实试剂盒的抗体或底物识别的是哪一种构象或异构体,再解读数值高低。
1. 蛋白酶与 Serpin 侧:总蛋白抗原、酶原/成熟体、净催化活性与复合物
在 MMP-9 与 MMP-2 测定中,最普遍的假阳性源自把“总蛋白抗原”等同于“蛋白水解活性”。常规商品化总 MMP-9 ELISA 通常同时识别无活性的酶原 pro-MMP-9、活性体及 pro-MMP-9/TIMP-1 复合物(循环中还存在中性粒细胞来源的 130 kDa MMP-9/NGAL 异二聚体,可通过明胶酶谱或复合物专用 ELISA 区分)。用于总抗原定量的常规双抗夹心试剂盒可选 Human MMP-9 ELISA Kit(ELH-MMP9)(厂家标称 10–6,000 pg/mL)、Human MMP-1 ELISA Kit(ELH-MMP1)(8–18,000 pg/mL)与 Human MMP-2 ELISA Kit(ELH-MMP2)(3.5–800 ng/mL)——但请记住本节的原则:它们测的是抗原总量,不是催化净活性。许多实验室转用明胶酶谱(Gelatin Zymography),但必须警惕其三个经典假象:其一,电泳缓冲液中的 SDS 会非蛋白水解性地打开酶原前肽的半胱氨酸-锌离子配位键(Cys73–Zn²⁺ switch),令原本无活性的 pro-MMP-2(72 kDa)和 pro-MMP-9(92 kDa)在洗脱复性后也能消化明胶显出透亮条带;其二,SDS 会解离非共价结合的 MMP–TIMP 复合物,因此酶谱反映的是样品“总潜在明胶酶活性”及酶原/成熟酶的比例,而非体内受 TIMP 约束后的真实净活性;其三,胎牛血清(FBS)天然富含牛源 pro-MMP-2 和 pro-MMP-9,细胞上清测酶谱前必须彻底洗净并更换无血清培养基,且上样前严禁煮沸加热及添加还原剂。若要在血浆或组织匀浆中定量真正的内源性活性 MMP-9,更可靠的方法是免疫捕获荧光共振能量转移(FRET)底物法:先用包被于微孔板的特异抗 MMP-9 单抗(不遮蔽催化口袋)捕获样本中的 MMP-9 并洗去杂酶,随后设两组平行孔——不加激活剂直接加 FRET 荧光肽测“内源性净活性 MMP-9”,另加有机汞激活剂 APMA 活化所有被捕获的酶原以测“总潜在活性 MMP-9”。
对于跨膜脱落酶 ADAM17,其激活调控比分泌型 MMP 更为隐蔽。Lorenzen 等(2016)证实,未成熟 pro-ADAM17 依赖伪蛋白酶 iRhom1/iRhom2 从内质网转运至高尔基体,再由 Furin 切除前肽变为成熟体;但成熟体大部分滞留于胞内,而膜表面成熟 ADAM17 仍受蛋白二硫键异构酶(PDI)对膜近端结构域(MPD)二硫键重排的可逆失活控制,必须依赖质膜外叶磷脂酰丝氨酸(PS)暴露驱动 MPD/CANDIS 与膜结合才能解锁底物切割。生理刺激(如凝血酶、组胺)甚至可以在膜表面成熟 ADAM17 密度毫无变化的情况下瞬间开启脱落活性。因此,仅凭 Western Blot 比较 ADAM17 成熟体与前体条带比值,或单用流式测膜表面 ADAM17 丰度,均不能作为激活的充分证据。此外,使用 TNF-α 或 TGF-α 衍生的淬灭荧光肽底物(如 Mca-PLAQAV 等)测活细胞或裂解液活性时,因短肽缺乏天然跨膜底物的空间位阻,易被 ADAM10 及多种 MMPs 交叉切割。标准避坑策略是在平行孔中配对使用一对选择性羟肟酸抑制剂做“药理学差减”:GI254023X(对重组 ADAM10 的 IC50 为 5.3 nM,对 ADAM17 为 541 nM,具约 100 倍 ADAM10 选择性,细胞常用 1–3 µM)与 GW280264X(双抑制 ADAM10 与 ADAM17,对 ADAM17 的 IC50 为 8.0 nM,常用 3 µM)——仅当切割信号或受体脱落被 GW280264X 显著阻断而对低浓度 GI254023X 不敏感(并辅以 ADAM17 敲低/敲除验证)时,方能归因于 ADAM17 激活。
在 Serpin 家族定量中,“总抗原正常甚至偏高、真实抑制功能却已衰竭”是最具迷惑性的陷阱。以 PAI-1(Serpin E1,SERPINE1)为例,其初分泌时为活性态,在 37°C 中性 pH 条件下半衰期仅 1–2 小时即自发折叠为无活性的潜伏态(latent form);与血浆辅因子玻连蛋白(vitronectin,KD 约 0.1–1 nM)结合可将功能半衰期延长约 50%。循环 PAI-1 同时包含活性态、潜伏态、剪切态以及与 tPA、uPA 或玻连蛋白结合的复合物,而普通抗原 ELISA 对不同构象的识别效率差异悬殊(经典评估显示部分抗 PAI-1 试剂对 tPA–PAI-1 复合物的灵敏度仅为游离 PAI-1 的 1/12,而部分抗 uPA 抗体亦无法识别已与 PAI-1 结合的 uPA)。在胰腺癌静脉血栓(VTE)队列中,活性 PAI-1(经固相 tPA/uPA 捕获活性构象的功能 ELISA 或残留 tPA 发色法测定)与血栓风险独立相关(浓度每翻倍 sHR = 1.39,P = 0.007),而总 PAI-1 抗原在对照研究中并无差异。若要追踪体内纤溶激活与受体清除轨迹,还应结合专用夹心免疫分析测定 tPA–PAI-1 共价复合物(tPAIC)(反映血管内皮释放的 tPA 被 PAI-1 灭活的负担)以及关注 uPA–PAI-1 复合物(其在细胞表面结合 uPAR 后会触发复合物内化降解与 uPAR 循环回膜)。
对于 C1-INH(Serpin G1),单测蛋白抗原将漏诊全部 II 型 HAE(HAE-2)——该亚型约占 C1-INH 缺陷型 HAE 的 15%,因 SERPING1 基因 RCL 关键位点(如 p.Ala443–Arg444)错义突变导致蛋白丧失抑制功能,但循环抗原水平完全正常甚至偏高。标准评估必须联测 C1-INH 功能活性、C1-INH 抗原与补体 C4,疑诊获得性血管性水肿(AAE)时加测 C1q 及游离/复合物形态的抗 C1-INH 自身抗体。需要补充抗原定量时,可选用 Human Serpin G1 (C1-INH) ELISA Kit(ELH-SERPING1)(厂家标称 2.4–600 ng/mL),但抗原值只能作为功能学结果的旁证,不能反向替代功能检测。
而在 AAT(Serpin A1)测定中存在三大盲区:第一,作为正急性期反应蛋白,炎症可使血清 AAT 升高 4–6 倍,极易将 PiMZ 或 PiSZ 缺陷携带者推入“正常抗原区间”,必须同步测 CRP 校正;第二,吸烟或中性粒细胞氧化应激可氧化 RCL 暴露的 Met358 与 Met351,使 AAT 抑制 NE 的结合速率常数骤降近 2,000 倍,而高血糖非酶糖化亦可在约一周内令其失活,此时免疫比浊测得的总抗原完全正常,唯有抗弹性蛋白酶功能试验(NE inhibitory capacity)可识别失活;第三,Pi*Z(Glu342Lys)等突变体在肝细胞内质网滞留并入血的致病性聚合物无法被常规还原 SDS-PAGE 分辨,需借助构象特异单抗 2C1 夹心 ELISA(仅识别致病聚合物而不识别单体)或非变性 PAGE 定量(部分罕见突变聚合物需更广谱的抗聚合物抗体如 8A7),并可通过 LC-MS/MS 单次完成总 AAT 定量、S/Z 变异体蛋白分型及 C 端切割肽(C36/C37/C42)监测。在常规队列中锁定总抗原基线,可用 Human Serpin A1 (AAT) ELISA Kit(ELH-SERPINA1)(厂家标称 2–500 ng/mL);按上文所述,结果必须与 CRP 同步解读,并在吸烟/高血糖样本中警惕“抗原正常而功能已失活”。
2. 可溶性受体侧:异构体拆解、胞外囊泡混杂与糖基化表位遮蔽
测定 sCD163 时,常规夹心 ELISA 会同时检出 ADAM17 切割脱落的可溶性胞外域和附着于血浆胞外囊泡膜上的全长跨膜 CD163(EV-CD163)。若实验目的是精准定量 ADAM17 切割活性,必须先通过 Triton X-114 温控分相(真性脱落胞外域保留于水相,跨膜 EV-CD163 富集于去垢剂相)或差速超速离心/外泌体沉淀试剂(如 ExoQuick)剥离囊泡组分后再分别上机。同时,sCD163 缺乏国际统一校准品:以纯化天然人 CD163 校准的丹麦临床参考自建 ELISA 测得的 sCD163 水平,比以重组蛋白校准的 R&D 商业试剂盒高出 4–6 倍(该倍差在尿液及既有血浆/血清比对中均一致复现),因此跨品牌绝对值不可合并。尽管经典配对单抗(如 Møller 等 2002 所验证体系)不受触珠蛋白-血红蛋白(Hb-Hp)复合物干扰,但冷冻电镜证实 CD163 的配体结合与寡聚化依赖生理浓度 Ca²⁺(1–2 mM),更换含高浓度螯合剂的缓冲液或严重溶血样本时仍应核验稀释平行度。
测定 sCD14 与 Presepsin(sCD14-ST)时,需先明确两者的生物学定位与浓度跨度截然不同:常规血浆 sCD14 位于 1,200–2,100 ng/mL 量级(血清约 2–3 µg/mL),反映单核细胞总体激活、LPS 结合及肝脏分泌;而 Presepsin 在健康成人参考区间仅为 55–184 pg/mL(按 CLSI C28-A3c 标准,PATHFAST 测定;另一项韩国队列 HISCL-5000 上限为 299.75 pg/mL),相差近四个数量级,感染刺激后 2–3 小时即早于 PCT 和 CRP 升高。历史上早期两步法 Presepsin ELISA 误用全长重组 CD14 作标准品,导致检测范围虚高至 3–150 ng/mL 且准确度偏低;现代一步法 ELISA 及全自动 CLEIA 系统(PATHFAST)改用模拟脓毒症体内 13 kDa 片段的重组标准品和特异抗体对,才避免被海量全长 sCD14 淹没。此外,Presepsin 升高并非细菌感染专利——无菌性吞噬刺激(如痛风尿酸盐结晶)、重症 COVID-19 中的 HSV-1 病毒再激活、胆道梗阻及甲巯咪唑治疗甲状腺危象等非细菌状态均可诱发 Presepsin 升高。
测定 suPAR 时,两大隐藏陷阱最易导致 WB 与 ELISA 结论失真。其一是结构域异构体识别差异:临床最常用的 CE-IVD 试剂盒 suPARnostic 采用捕获 D3、检测 D2 的双单抗配置,因此同步定量全长 suPAR(I–III)与剪切体 suPAR(II–III),但无法捕获游离的 suPAR(I);若课题聚焦 uPA 驱动的蛋白酶解比例(即暴露 SRSRY 趋化基序的剪切体),需采用 Piironen 等(2004)建立的三联结构域分辨型时间分辨荧光免疫分析(TR-FIA 1 专测完整 I–III,检测限 0.3 pmol/L;TR-FIA 2 测 I–III + II–III,检测限 0.3 pmol/L;TR-FIA 3 专测游离 D1,检测限 1.9 pmol/L)或靶向质谱。其二是重度 N-糖基化遮蔽:人 uPAR 含 5 个潜在 N-糖基化位点,糖链高度异质,导致未经处理的样本在 Western Blot 上呈现 40–50 kDa 的模糊弥散拖尾,根本无法区分全长与剪切体;必须先用 PNGase F 酶解去糖基化,全长 uPAR/suPAR 会锐利收窄至约 30–35 kDa,剪切体 D2+D3 则清晰落于约 25 kDa。近期临床队列实证还表明,对人血浆进行酶法去糖基化预处理后,免疫分析测得的 suPAR 浓度普遍上升,且对急性失代偿性心衰(ADHF)的鉴别力得到改善(而对心肌梗死无改善),提示糖基化表位遮蔽在血浆免疫测定中客观存在。
四、方法与平台头对头对比:同行评审实测与厂家标称的真相
试剂盒说明书中的“线性 R² > 0.99、批内 CV < 5%”大多基于纯化缓冲液中的重组蛋白标称值,而真实血浆中的复合物、异构体与基质干扰会让平台间产生惊人分歧。基于同批样本的独立同行评审头对头实测数据,以下落差极具警示意义:
首先是 suPAR 的四平台头对头实测。Vasbinder 等(2023)在三大前瞻性队列的同批血浆中系统评估了四种主流方法:两个经典夹心 ELISA——suPARnostic(ViroGates)与 Quantikine(R&D)在 EmCAB 队列(n = 487)中的 Spearman 相关性为 ρ = 0.753,但另一项 146 例肾小球疾病队列证实两者的最佳进展截断值相差近两倍(suPARnostic 4.644 ng/mL vs R&D 2.789 ng/mL);而在高通量蛋白组学平台上,suPARnostic 与邻近延伸分析 Olink 在 MDCS 队列(n = 4,637)中的相关性降至 ρ = 0.566,Quantikine 与适配体平台 SomaScan 在 JHS 队列(n = 1,905)中的相关性更跌至 ρ = 0.285,且心血管死亡风险预测效能(Harrell’s C-statistic)从 Quantikine 的 0.742 骤降至 SomaScan 的 0.566。放眼全血浆蛋白组,Raffield 等(2020)报告 Olink 与 SomaScan 的跨蛋白 Spearman 相关性跨度从 −0.13 到 0.97,中位数仅约 0.5;Eldjarn 等(2023,Nature)在 1,514 例重叠冰岛人群样本中进一步证实两者仅呈中度相关,且 Olink 检测项获得顺式蛋白数量性状位点(cis-pQTL)遗传学特异性支持的比例显著高于 SomaScan(72% vs 43%)。需要牢记,Olink(相对单位 NPX)和 SomaScan(相对荧光单位 RFU)均无法直接区分蛋白酶原态、催化净活性或 Serpin 潜伏态,仅适用于大队列无偏初筛,阳性候选必须以单靶点定量或功能学方法复核。
其次是 C1-INH 功能学测定的头对头实测差距。在 Li 等(2015)的临床评估中,31 例确诊 HAE 患者经发色底物法检出功能低下的灵敏度达 100%(31/31),而同批样本用复合物结合功能 ELISA 仅检出 71.0%(22/31)(22.6% 落入灰区,6.5% 竟判为正常);在 14 例新确诊亲属中,发色法灵敏度同样为 100%,功能 ELISA 仅为 78.5%。2025 年一项独立头对头队列(子集 n = 29 例患者与 50 例对照)再次复现了这一差距:干血斑 LC-MS/MS 功能法灵敏度 1.00(特异度 0.94)、传统发色底物法灵敏度 0.97(特异度 1.00),而功能 ELISA 灵敏度低至 0.62(特异度 1.00)。此前 15 家实验室参与的欧洲多中心评估(Wagenaar-Bos 等,2008)亦表明发色底物法总体阳性预测值达 98%、阴性预测值 100%,因此国际学界一致优先推荐发色底物法。
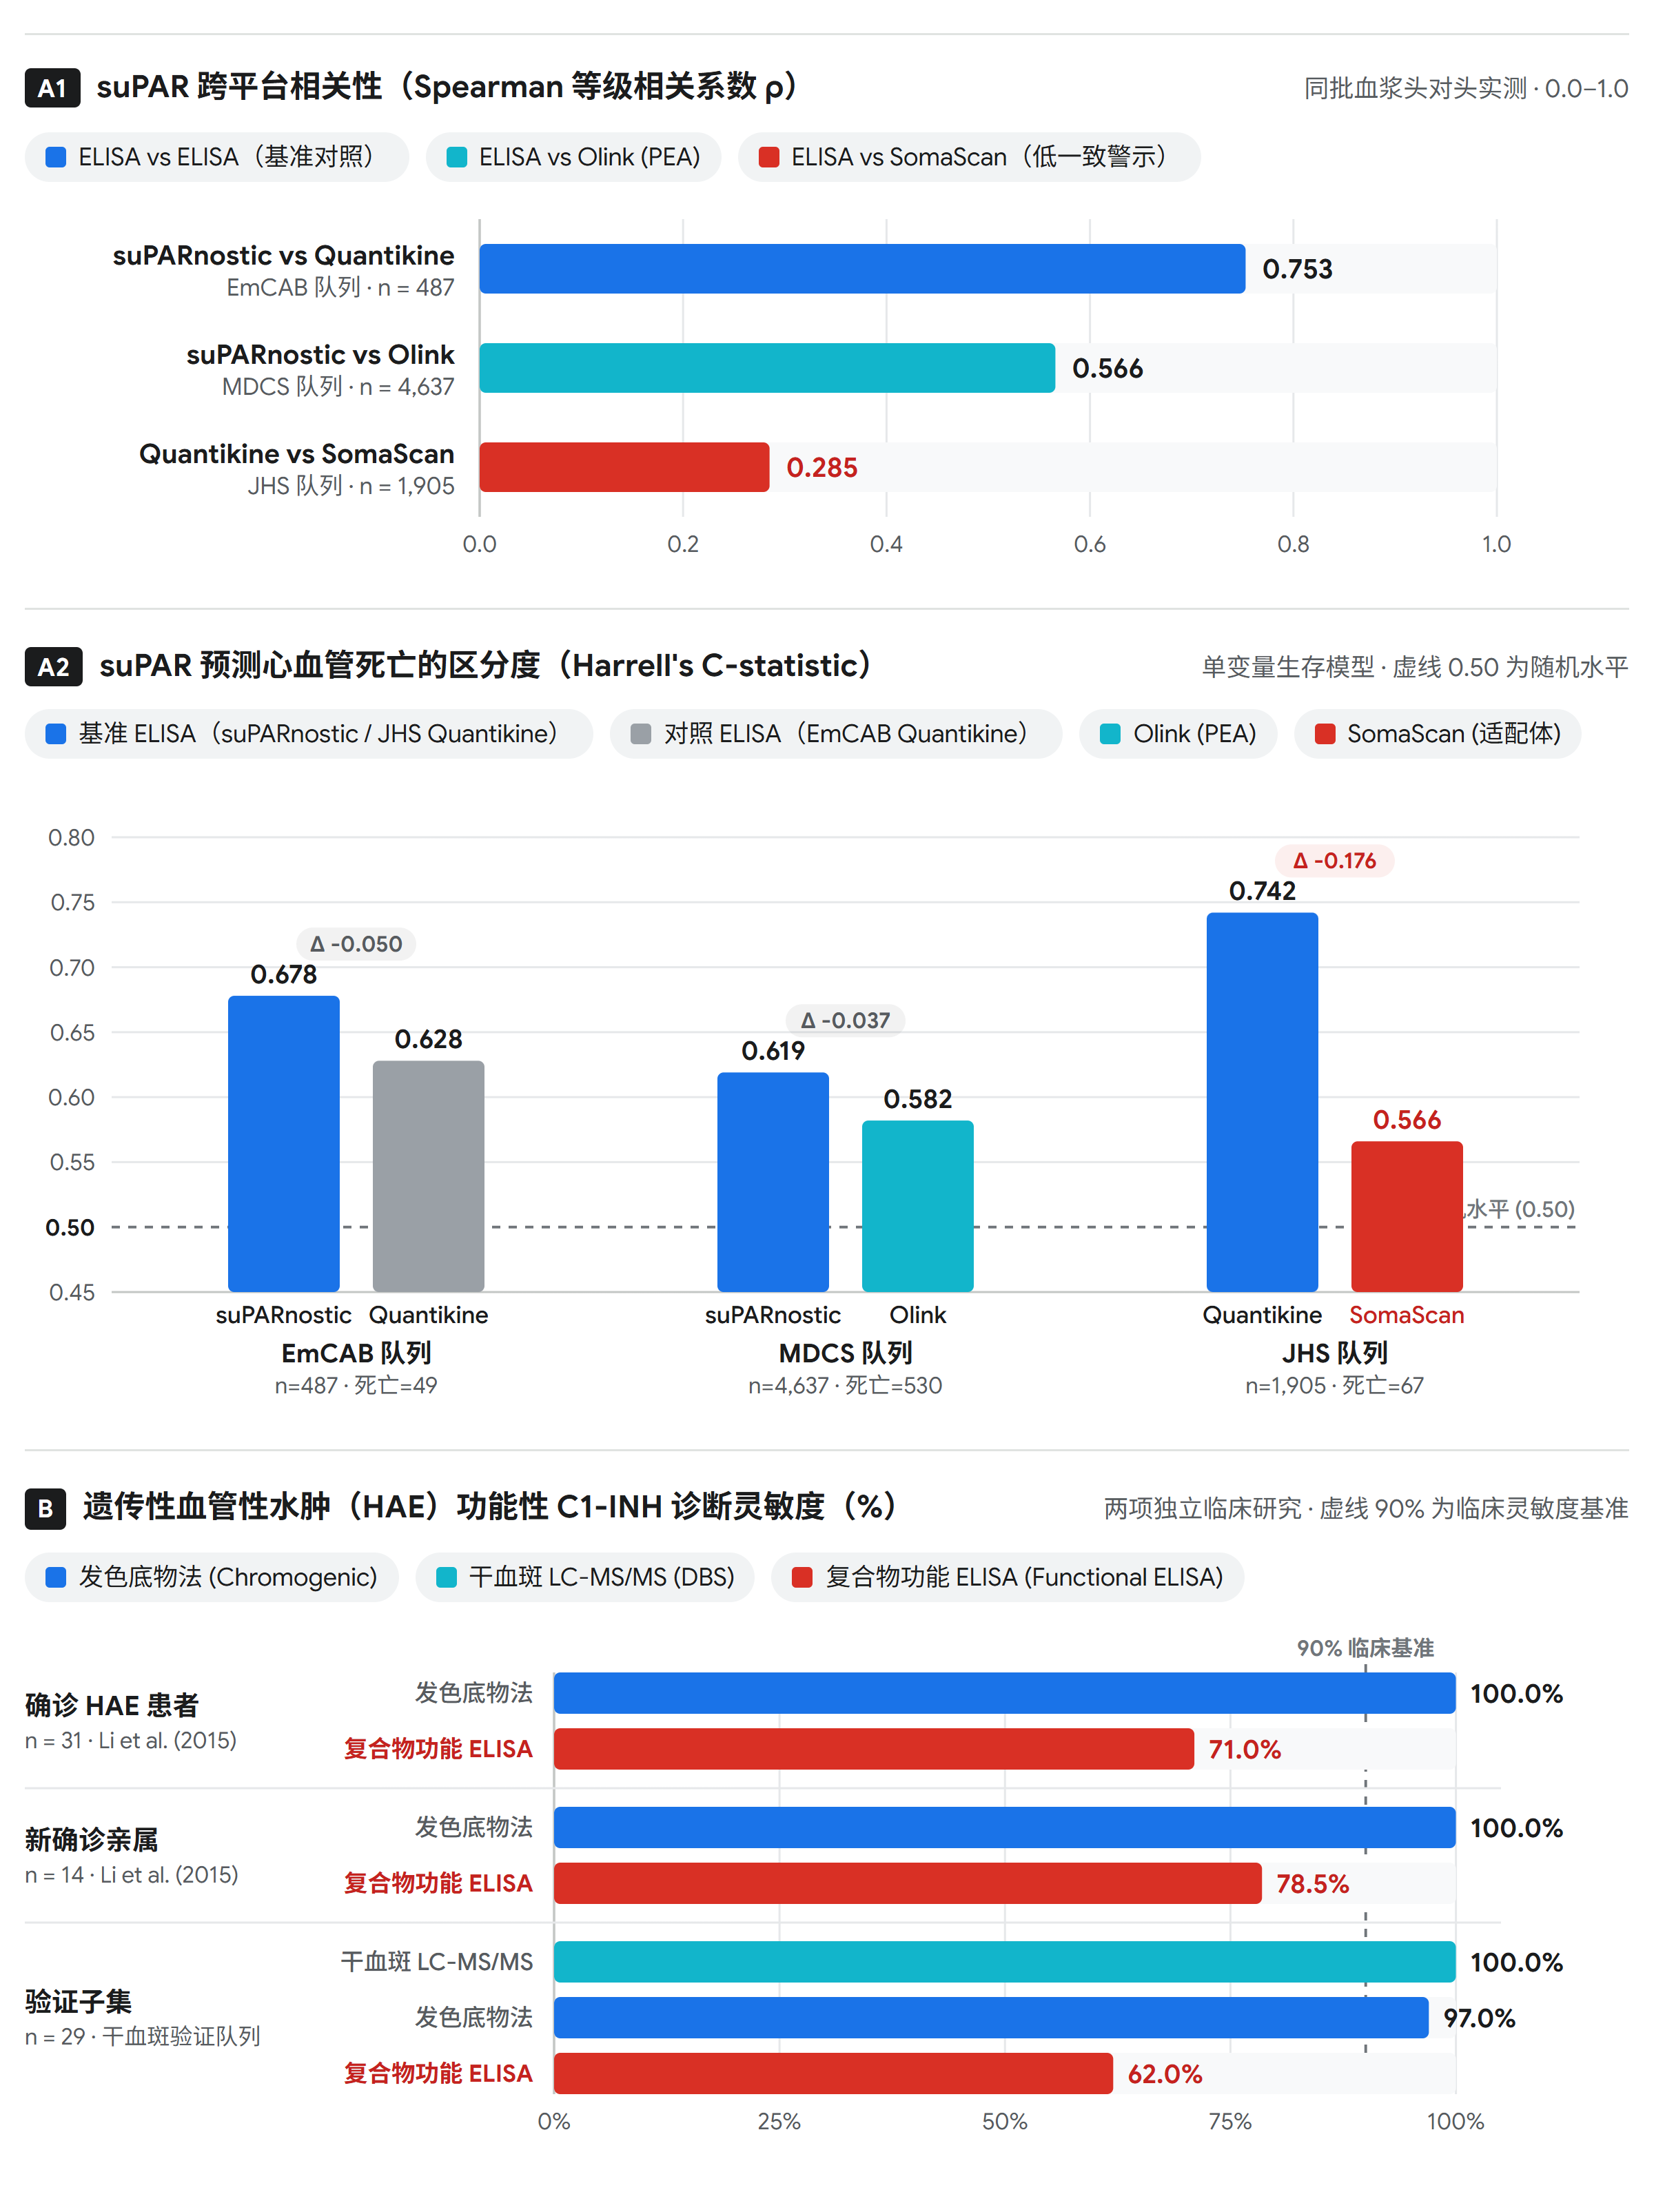
图 2 同批样本头对头实测揭示跨平台与功能学方法的显著分歧。同批血浆样本的头对头实测显示,suPAR 在 Quantikine ELISA 与 SomaScan 间相关性仅 0.285 且心血管死亡预测力大幅衰减;在遗传性血管性水肿(HAE)诊断中,C1-INH 复合物功能 ELISA 的灵敏度(62%–78.5%)显著落后于发色底物法(97%–100%)与干血斑 LC-MS/MS 法(100%)。Data sources: Vasbinder et al., J Nephrol (2023);Li et al., J Allergy Clin Immunol Pract (2015);fC1-INH 干血斑验证研究 (PMC)。
在其他平台与靶点上,同批实测与证据边界同样清晰可见。对于 MMPs 与多重微球/电化学发光平台:多因子液相芯片(Luminex/F-MAP)与单靶点 ELISA 在 189 例儿科血清中对 MMP-3(R² = 0.97)、MMP-8(R² = 0.96)和 MMP-9(R² = 0.87)高度一致,但对 MMP-2 相关性明显下降(R² = 0.45);体液样本中 ELISA 与明胶酶谱的相关性在 MMP-9 上为 r = 0.711,而在 MMP-2 上仅 r = 0.407;肩袖撕裂血浆队列甚至出现 Luminex 测 TIMP-1 呈统计学差异(p = 0.04)而同批 ELISA 无差异(p = 0.2)的结论分歧。至于电化学发光多重平台 MSD,临床队列常将其用于低丰度细胞因子(如 IL-6),而将高丰度可溶性受体 sCD14/sCD163 另行以单靶点 ELISA 检测;在现有公开文献中,针对本文聚焦的 MMP-9、PAI-1、sCD163、sCD14 或 suPAR,尚缺乏 MSD 与单靶点 ELISA 的大规模同批头对头比对实测(其他肽类靶点的独立评测提示,MSD 同样存在批间差异与血浆基质中部分异构体回收不完全的可能,启用前需自行完成同批桥接验证)。明胶酶谱对重组 MMP-2 的检出限(0.01 ng)较常规 WB(10 ng)灵敏约 1,000 倍,但缺乏内参且受 SDS 假象制约。
对于 Presepsin,临床全自动 CLEIA 平台间一致性较好:PATHFAST 与早期两步法 ELISA 相关性 r = 0.984(n = 40),Sysmex HISCL-5000 与 PATHFAST 的 Passing–Bablok 回归斜率 0.945、相关系数 r = 0.979。但需严格区分厂家标称与独立证据:厂家及技术综述宣称 PATHFAST 可在 17 分钟内完成全血定量(检测范围 20–20,000 或 200,000 pg/mL)且不受血红蛋白、胆红素与脂血干扰;而科研市场上大量非 IVD 级商业 Presepsin ELISA 试剂盒目前缺乏与 PATHFAST 的公开同行评审同批头对头比对数据,测得绝对值不宜直接套用临床截断阈值。
对于 AAT 靶向质谱,Chen 等(2011)证实胰酶酶解结合 ¹³C/¹⁵N 同位素内标的 LC-MS/MS 在 40 例临床血清中既与免疫散射比浊法定量吻合,又实现了与等电聚焦(IEF)初始 39/40(低稀释复测后 40/40)一致的 S/Z 表型同步鉴定。
最后,流式细胞术膜残留同步配对是确立脱落因果的关键拼图——例如在转移性肾癌队列中,循环单核细胞表面 mCD163 平均荧光强度(MFI)下降与血清 sCD163 升高呈显著负相关(全体 r = −0.22,P = 0.04;MSKCC 中危亚组 r = −0.34,P = 0.03),只有“膜密度下降 + 胞外可溶体上升 + 选择性抑制剂阻断”形成闭环,才能有效排除单纯转录上调或囊泡出芽假象。
表 2 方法与平台头对头对比(严格区分同行评审实测与厂家标称)
| 方法与技术平台 | 测定本质(抗原/活性/异构体) | 同行评审同批头对头实测表现(严格区分厂家标称) | 核心盲区与局限 | 科研/临床最优适用场景 |
|---|---|---|---|---|
| 双抗夹心 ELISA | 总抗原(或特异异构体/活性捕获) | sCD163 天然校准品自建法较 R&D 商业品高 4–6 倍;suPARnostic 与 R&D ρ = 0.753 但截断值差近 2 倍 | 不同品牌校准品与表位不互通;总抗原不能区分活性/酶原/复合物 | 锁定单一验证品牌与批号,用于中大队列核心靶点绝对定量与活性捕获(如活性 PAI-1) |
| 多重 Luminex / MSD | 多靶点总抗原并行定量 | Luminex vs ELISA:MMP-3/8/9 R² = 0.87–0.97,MMP-2 仅 0.45,TIMP-1 可现显著性分歧;MSD 尚缺本主题靶点同批头对头基准(他靶评测提示存血浆异构体回收差异) | 宽浓度跨度靶点难共享最优稀释度;多抗间存在交叉反应风险;低丰度靶点检出率波动 | 样本量紧张(如小鼠血浆、脑脊液、关节液)时做多指标初筛;关键阳性项须单靶复核 |
| Olink PEA / SomaScan | 高通量相对定量(NPX / RFU) | Olink vs SomaScan 中位相关性仅 ~0.5,cis-pQTL 支持率 72% vs 43%;suPAR Quantikine vs SomaScan ρ 仅 0.285(厂家标称低至 1–3 µL 上样与高通量) | 仅为相对丰度,无法解析催化活性、潜伏构象或剪切片段;构象/糖基化易致适配体脱靶 | 大型队列无偏探索发现阶段;阳性候选蛋白必须以 ELISA/质谱/功能学正交验证 |
| 全自动 CLEIA(PATHFAST / HISCL-5000) | 临床标准化抗原定量(如 Presepsin) | HISCL-5000 vs PATHFAST:r = 0.979、斜率 0.945;PATHFAST vs 早期 ELISA r = 0.984(厂家标称 17 min 全血检测、抗溶血/脂血干扰) | 仪器与试剂封闭;科研级非 IVD Presepsin ELISA 缺乏与 PATHFAST 的公开同批头对头数据 | 急诊/ICU 临床脓毒症队列研究与转化验证 |
| 明胶酶谱(Gelatin Zymography) | 潜在明胶水解活性(按分子量区分 pro/active) | 灵敏度比 WB 高 1,000 倍(检出 0.01 ng rhMMP-2);与 ELISA 相关性 MMP-9 r = 0.711、MMP-2 仅 0.407 | SDS 人为激活酶原并解离 TIMP,不代表体内净活性;无内参,半定量线性窄;仅限明胶酶 | 细胞无血清上清或组织匀浆快速鉴别 pro-MMP-2/-9 与成熟活性体条带比例 |
| 免疫捕获 FRET 荧光法 | 特异 MMP 净内源活性(−APMA)与总潜在活性(+APMA) | 免疫捕获 FRET 测总 MMP-9 活性与明胶酶谱趋势高度一致,避开 SDS 假象且适配高通量读板 | 需严选不阻断催化中心的高亲和捕获单抗;严禁使用 EDTA 血浆 | 机制研究与药效评价中精准定量内源净活性 MMP-9/-2 |
| 发色底物功能法(Chromogenic) | Serpin 实际抑制蛋白酶的功能留存率(C1-INH / AAT / PAI-1) | 诊断 HAE 灵敏度 97%–100%,显著优于复合物功能 ELISA(62%–78.5%);欧洲多中心 PPV 98%、NPV 100% | 对溶血/黄疸/脂血的光学背景敏感;冷激活或止血带淤滞易致假低 | HAE 诊断与分型(防漏 II 型)、评估 AAT 氧化/糖化失活及 PAI-1 真实抗纤溶活性 |
| 流式细胞术膜残留同步配对 | 膜表面完整受体密度(MFI)动态下降 | 转移性肾癌队列证实单核细胞 mCD163 MFI 与血清 sCD163 负相关(全体 r = −0.22,MSKCC 中危 r = −0.34) | 需与可溶性上清定量及抑制剂对照配对,排除内吞降解导致的膜密度下降 | 体外细胞及人外周血 PBMC 确认“真性膜脱落”而非单纯表达上调的核心搭档 |
| Western Blot(非还原 / 去糖基化) | 分子量偏移、共价复合物与剪切体结构鉴别 | PNGase F 去糖基化将弥散 uPAR(40–50 kDa)锐化为 30–35 kDa(全长)和 25 kDa(D2+D3);非还原胶可分辨 SDS-稳定复合物与 AAT 聚合物 | 灵敏度低(ng 级),通量低,仅适合半定量结构确认 | 机制文章关键配图:验证 ADAM17 成熟体、suPAR 剪切体、AAT 聚合物及 Serpin-蛋白酶复合物 |
| 靶向质谱 LC-MS/MS & TAILS 末端组学 | 肽段绝对定量、基因变异蛋白分型与精确切割位点鉴定 | AAT 靶向 LC-MS/MS 与 IEF 表型一致率 39/40(复测 40/40),定量与比浊法吻合;C1-INH 干血斑 LC-MS/MS 灵敏度 0.93–1.00;TAILS 锁定新 N 端 | 设备与方法开发门槛高;低丰度可溶性受体常需免疫亲和富集(IA-LC-MS/MS) | 规避抗体表位/糖基化偏差、同步蛋白分型、鉴定未知蛋白酶精确切割位点(P1–P1′) |
五、队列前处理避坑、混杂校正与可直接照做的实验/质控 SOP
即便选对了最优检测平台,只要采血管拿错、离心延迟或抽血钟点未统一,整套临床队列数据仍会在进样前严重失真。
1. 采血抗凝剂与前处理三大雷区
第一大雷区是 MMP-9 错用血清或肝素血浆。 在血液凝固过程中,血小板与中性粒细胞脱颗粒会释放大量储存态 pro-MMP-9 与 TIMP-1。多篇经典方法学研究(Jung 等,2001,2008;Gerlach 等,2007;Jonsson 等,2016)一致证实,血清 MMP-9 浓度较同源枸橼酸或 EDTA 血浆高 3–5 倍甚至 10–20 倍,含硅酸盐促凝剂的血清管比无促凝剂天然血清再高 3–4 倍;采血后若延迟 2 小时离心,血清 MMP-9 甚至可虚高约 7 倍。更严重的是,血清与血浆 MMP-9 常缺乏相关性,甚至直接逆转疾病诊断信号——Jung 等(2001)发现 13/33 例肾细胞癌患者在血浆中呈 MMP-9 升高,而同批血清竟然 0 例升高且整体低于健康对照。此外,高分子量肝素(HMWH)并非惰性抗凝剂,它可刺激 T 细胞分泌 IL-16 和 sICAM-1,进而诱导单核细胞表达 MMP-9(24 小时 mRNA 升约 8 倍、蛋白升约 3 倍,而低分子量肝素无此效应);EDTA 则因强力螯合 Zn²⁺ 与 Ca²⁺ 而直接抑制金属蛋白酶催化活性,并可能在部分体系中压低 MMP-2 读数。因此,循环 MMP-9 测定(尤其兼顾免疫捕获酶活时)应首选枸橼酸钠血浆并尽快离心。
第二大雷区是 PAI-1 错用血清、单次离心、止血带淤滞与昼夜节律错配。 由于人类全血 >90% 的 PAI-1 储存在血小板 α-颗粒中,Mossberg 等(2022)在同批受试者中的对比触目惊心:在贫血小板血浆中,2 型糖尿病(66.5 ± 22.8 ng/mL)和肥胖非糖尿病(55.1 ± 33.1 ng/mL)患者的 PAI-1 较瘦对照组(10.4 ± 8.3 ng/mL)显著升高约 6 倍(p < 0.001);但在同批血清中,三组读数均被血小板释放拉升至 549.9、508.2 与 383.75 ng/mL(较血浆暴增 8–37 倍),组间差异彻底丧失统计学意义(p = 0.053)。同时,采血时止血带束缚过久引发静脉淤滞,会促使血管内皮瞬间释放大量 tPA 并迅速结合耗竭游离活性 PAI-1,造成活性 PAI-1 假性偏低;此外,PAI-1 受内源生物钟 CLOCK/BMAL1 直接转录驱动,清晨达峰、傍晚骤降(例如实测 6:00 中位数 24.3 ng/mL、18:00 降至 7.6 ng/mL,下降超 3 倍,且内源节律波幅是运动/体位应激效应的 8 倍;Scheer & Shea,2014)。因此,PAI-1 采血必须统一清晨空腹固定时间窗,尽量避免长时间束缚止血带,首选含血小板稳定剂的 CTAD 管(枸橼酸-茶碱-腺苷-双嘧达莫,离心前稳定窗可达 4 小时;普通 3.2% 枸橼酸钠管须 ≤1 小时内离心)并执行双离心制备贫血小板血浆(PPP,残留血小板 <10×10⁹/L)。
第三大雷区是 C1-INH 遭遇 4°C 冷激活,以及 suPAR、sCD163 与 sCD14 混用抗凝基质。 未分离全血或血浆长时间置于 4°C 冷藏会诱发接触系统(FXII/PKa)冷激活,消耗内源 C1-INH 功能并使 HAE 样本缓激肽飙升超过 100 倍,造成 C1-INH 假性功能低下;枸橼酸样本短时运送应保持室温(健康人枸橼酸全血室温可稳定至 4 天、分离血浆达 7 天),尽快完成离心后直接 −80°C 冻存。对于 suPAR,EDTA 血浆经 5 次冻融仍保持稳定且无昼夜波动,但相对于 EDTA 血浆,血清读数偏高而肝素锂血浆读数偏低(变异幅度 >10%),队列中严禁混管。sCD163 在血浆与血清中热稳定性及反复冻融耐受性均良好,但若需分相剥离 EV-CD163,须在初离后尽快二次离心去除残余血小板并避免反复冻融破坏囊泡膜。对于 sCD14,现有队列广泛采用 EDTA 血浆或血清测定,由于跨试剂盒抗凝剂换算因子缺乏统一标定,大队列中应严格锁定单一基质(与 sCD163/suPAR 联测时首选 EDTA 血浆)。
2. 队列统计模型必须校正的核心混杂因素
在临床转化队列中,肾功能(eGFR / 血清肌酐)是对小分子可溶性受体干扰最强的生物学混杂因素。13 kDa 的 Presepsin 高度依赖肾小球滤过清除:Nagata 等(2015)证实,在无感染的慢性肾病维持性血液透析患者中,透析前血浆 Presepsin 中位数即高达 1,510 pg/mL(范围 783–2,360 pg/mL,远超常规脓毒症阈值),透析后降至 753 pg/mL。因此脓毒症截断值必须按肾功能分层调整:一项 834 例队列提示 eGFR ≥60 mL/min/1.73 m² 时最佳截断值为 500 pg/mL,eGFR <60 时翻倍至 1,000 pg/mL;另一项按血肌酐分层的研究显示,严重肾衰(sCr >4 mg/dL,KD4)时 Presepsin 鉴别脓毒症的能力明显减弱,若使用其阈值至少须提高至 2,200 pg/mL 以上。suPAR 与肾脏之间则存在双向关联:一方面肾小球滤过下降会减缓剪切片段清除导致血浆 suPAR 被动蓄积(在 60 例儿童局灶节段性肾小球硬化 FSGS 队列中,suPAR 升高主要归因于滤过率下降而非 FSGS 特异病理,因此当前证据不支持以 suPAR 确诊 FSGS);另一方面 Hayek 等(2015,NEJM,n = 3,683)证实,在基线 eGFR ≥60 mL/min/1.73 m² 人群中,高基线 suPAR 独立预测未来 eGFR 加速下降和新发 CKD(最高四分位 HR = 3.13,年均 eGFR 下降 −4.2 vs −0.9 mL/min/1.73 m²)。因此,凡涉及 Presepsin 或 suPAR 的多因素回归模型,必须同步纳入基线 eGFR 与尿白蛋白。此外,AAT 必须同步纳入 CRP 校正急性期掩蔽;sCD14、suPAR、PAI-1 与 sCD163 需校正年龄、吸烟史(可显著推高 sCD14 与 suPAR)以及 BMI/胰岛素抵抗(HOMA-IR);全部样本须做溶血/脂血筛查,剔除肉眼溶血(释放游离 Hb 干扰光学比色及 CD163 配体结合)与重度脂血样本。
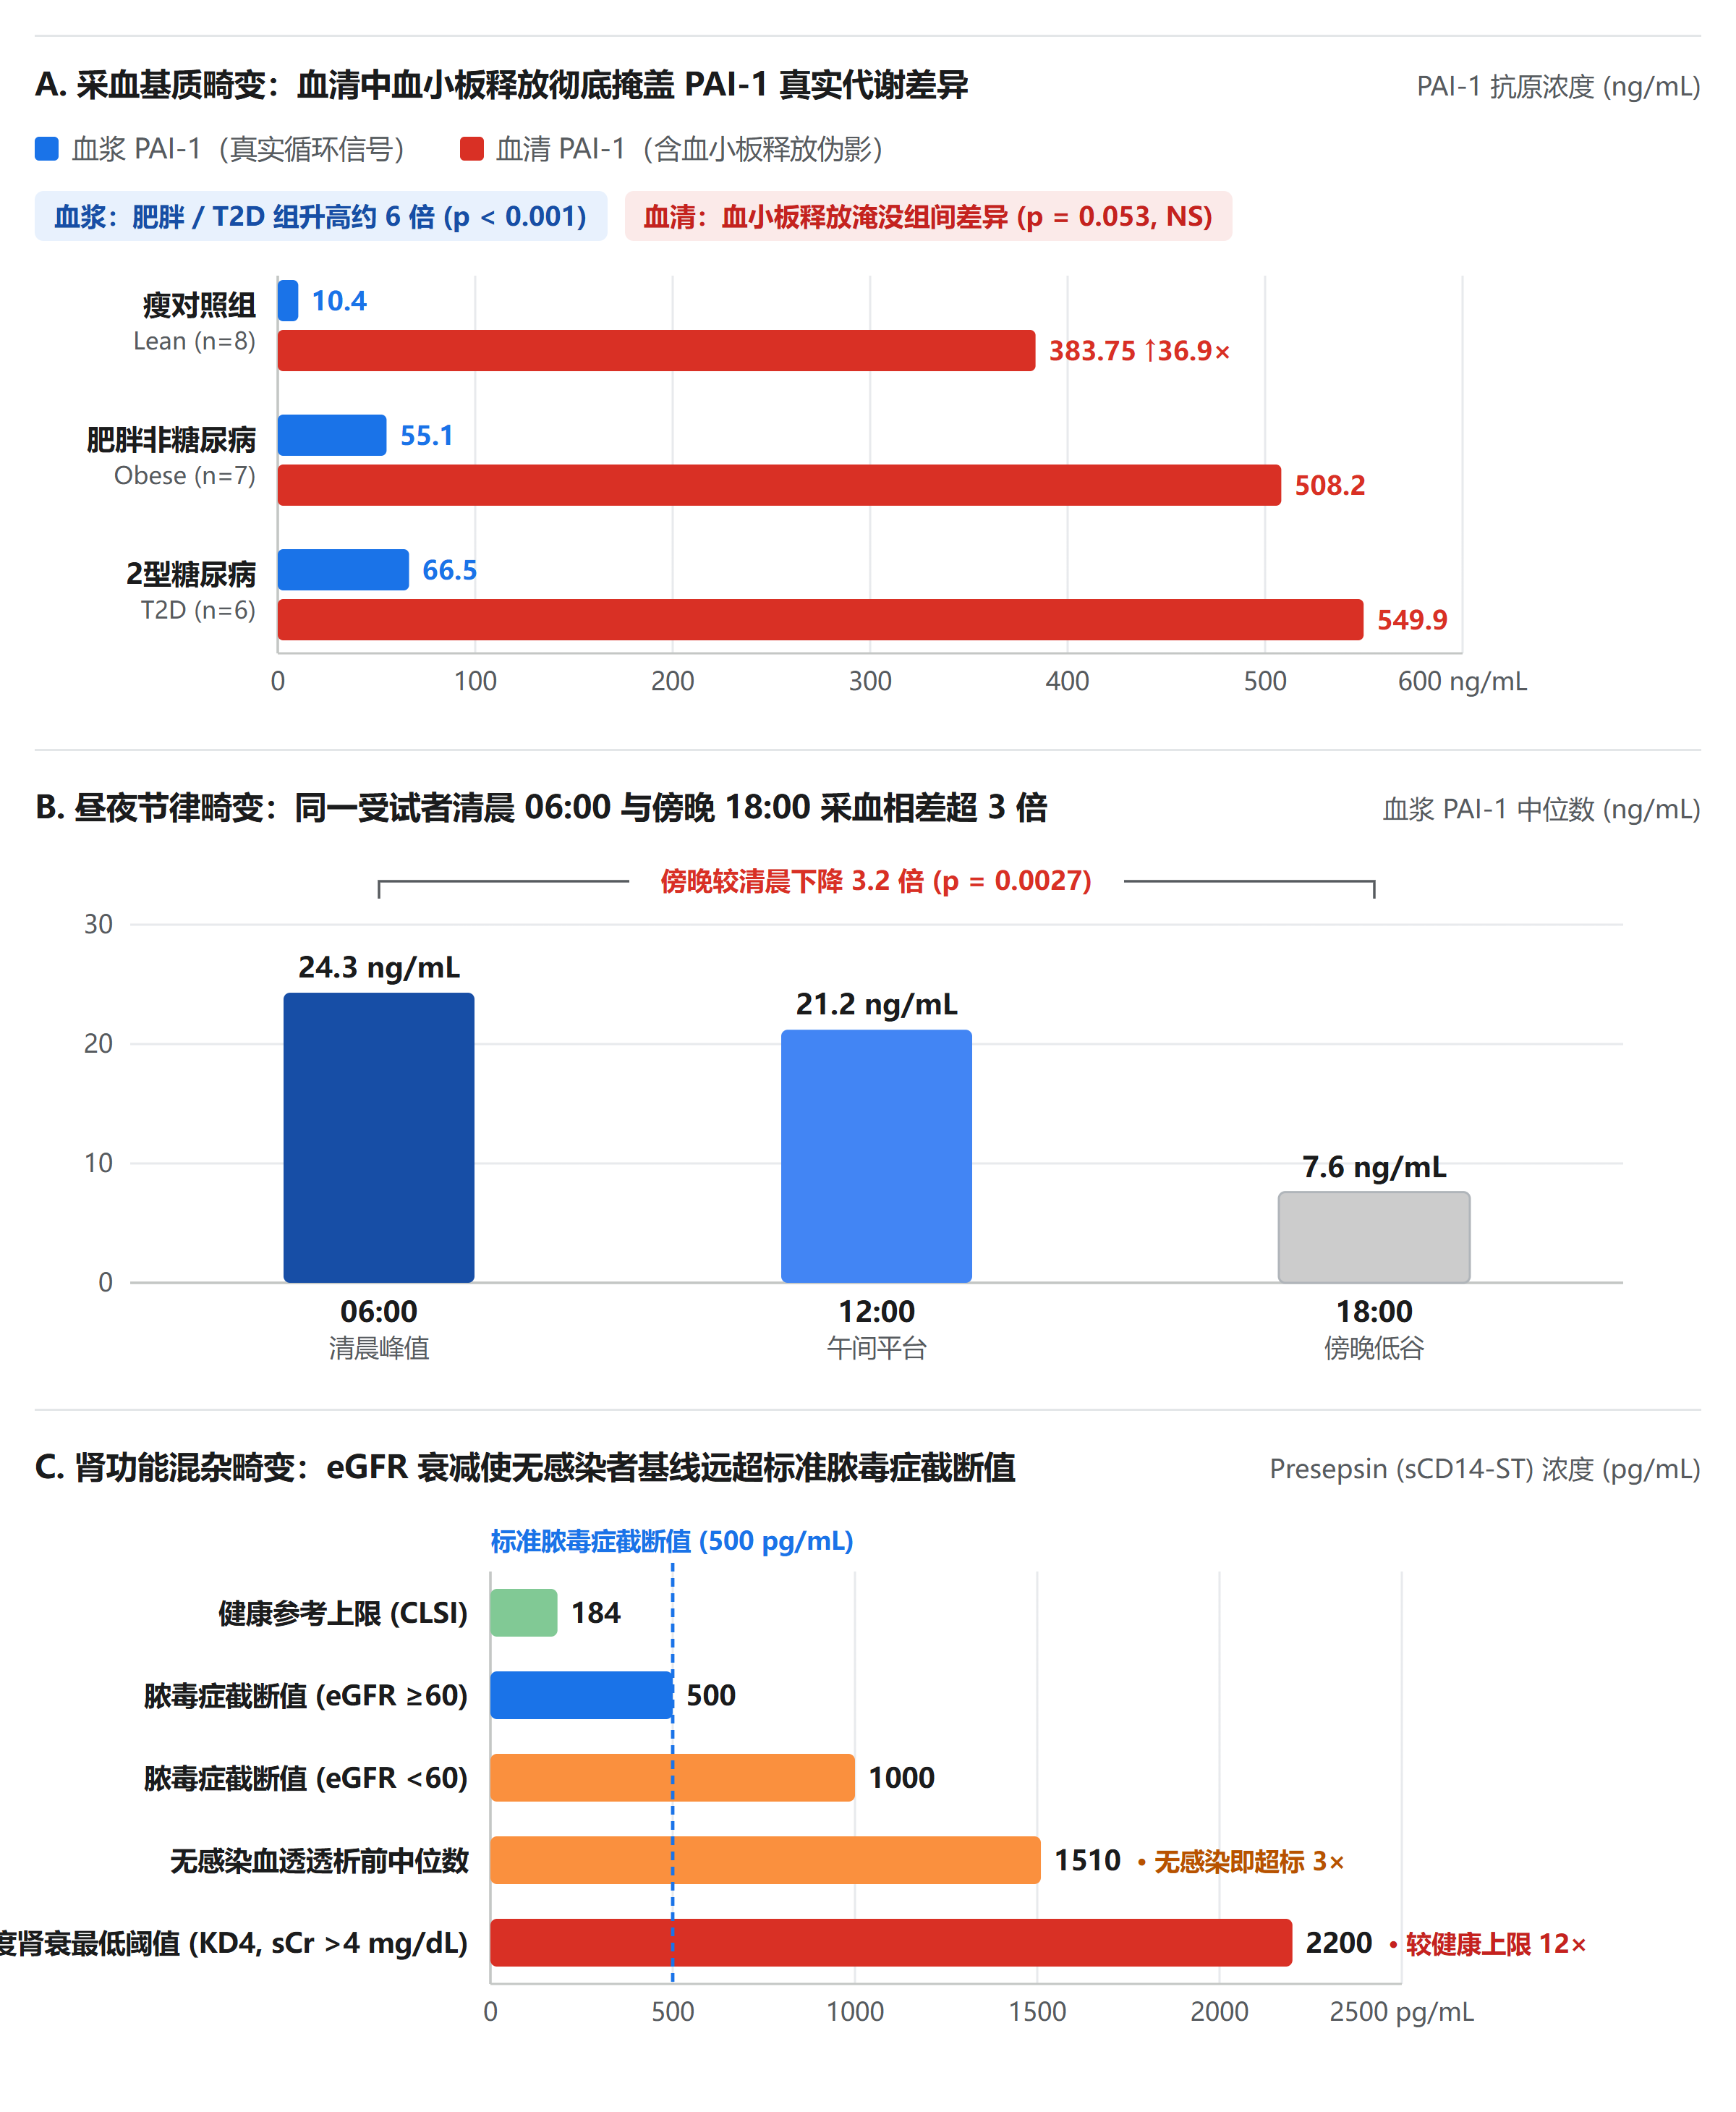
图 3 采血基质、昼夜节律与肾功能可使血浆定量结果产生数倍至数十倍畸变。血浆与血清基质差异使瘦对照组的 PAI-1 暴增近 37 倍并彻底淹没肥胖/糖尿病组的 6 倍真实差异(上);清晨 6:00 与傍晚 18:00 采血使同一受试者 PAI-1 相差超 3 倍(中);肾功能衰减使无感染血液透析者的 Presepsin(1510 pg/mL)远超正常截断值,严重肾衰时脓毒症阈值被迫抬升至 2200 pg/mL 以上(下)。数据来源: PMC9432754 (血浆/血清 PAI-1 代谢队列); LSI Medience (PAI-1 昼夜节律实测); PMC4401310 (CLSI Presepsin 参考区间); PMC9473387 (eGFR 分层截断值); PMC4451771 (CKD 与无感染血透基线); Medicine 2023 (KD1–KD4 脓毒症阈值)。
3. 科研探索(RUO)与临床诊断(IVD)的清晰界限
撰写转化医学论文或设计临床验证方案时,应准确界定各指标的循证转化层级:C1-INH 抗原 + 发色法功能活性 + C4 已是 WAO/EAACI 国际 HAE 指南确诊 I/II 型 HAE 的临床标准流程;血清 AAT 定量 + CRP 校正 + 表型/基因分型已纳入欧洲呼吸学会(ERS)AATD 诊疗声明;PATHFAST Presepsin 与 suPARnostic 均具 CE-IVD 认证,可用于急诊感染/重症风险分层辅助,但多项系统综述与 Meta 分析明确提醒:Presepsin 不可单独作为脓毒症确诊依据,suPAR 亦不可作为 FSGS 的特异性诊断标志物。而 sCD163(尚缺国际标准物质)、ADAM17 膜活性、MMP-9 净酶活、AAT 循环 2C1 聚合物以及 Olink/SomaScan 相对定量数据,目前均属科研探索(RUO)范畴,不可将单中心科研截断值直接外推为临床诊断标准。
表 3 采血基质、前处理红线、混杂校正与 RUO/IVD 界限速查
| 靶点指标 | 首选基质与采血管 | 严禁基质与前处理红线 | 队列统计必须校正的核心混杂因素 | 科研 RUO vs 临床 IVD 界限 |
|---|---|---|---|---|
| MMP-9(抗原/净活性) | 枸橼酸钠血浆(尽快离心,推荐双离心) | 严禁血清(尤其含硅酸盐促凝管)与 HMWH 肝素管;酶活严禁 EDTA 血浆 | 白细胞/中性粒细胞计数、采血-离心延迟时间、抗凝用药史(如肝素) | 科研 RUO(尚无临床常规统一标准) |
| PAI-1(活性/抗原/tPAIC) | CTAD 管(首选)或 3.2% 枸橼酸钠管,双离心 PPP(血小板 <10×10⁹/L) | 严禁血清与单次离心血浆;忌止血带束缚过久;忌不固定采血钟点;活性指标力争单次解冻即测 | 采血钟点(昼夜节律)、BMI/腰围/胰岛素抵抗、甘油三酯、4G/5G 基因型 | 活性与 tPAIC 已用于专科血栓/纤溶评估(部分区域 IVD),仍须固定时间窗 |
| C1-INH(功能/抗原) | 枸橼酸钠血浆(室温尽快分离,立即 −80°C 冻存) | 严禁 4°C 冰箱过夜放置(防冷激活消耗);防仅测抗原漏诊 II 型 HAE | 急性发作期 vs 缓解期、雌激素/雄激素用药、C4/C1q 与自身抗体 | 成熟临床 IVD 金标准(WAO/EAACI 指南推荐发色法功能 + 抗原 + C4) |
| AAT(总量/功能/聚合物) | 血清或 EDTA 血浆(聚合物/表型宜 −80°C 少冻融) | 严禁忽略炎症急性期单凭总抗原排除 AATD;防高温或反复冻融诱发人为聚合 | 同步 CRP、吸烟史(氧化失活)、血糖/HbA1c(糖化失活)、基因型 | 总量 + 表型/基因型为临床 IVD(ERS 指南);2C1 聚合物与 C 端肽属 RUO |
| sCD163(总量 vs EV 分相) | EDTA 血浆或血清(全队列严格统一);测 EV-CD163 需双离心无血小板血浆 | 严禁跨试剂盒品牌合并绝对值(校准差 4–6 倍);测 EV 组分严禁反复冻融 | 肝功能(ALT/AST,库普弗细胞激活)、胰岛素抵抗、溶血(游离 Hb) | 科研 RUO(部分欧洲中心建立局部参考区间,尚缺国际标准物质) |
| sCD14 / Presepsin | EDTA 或肝素血浆(PATHFAST 兼容全血);队列内锁定单一管型 | 严禁剧烈震荡全血;严禁不校正 eGFR 直接用单一阈值判读 Presepsin | 肾功能(eGFR/肌酐)、年龄、吸烟史(推高 sCD14)、胆道梗阻与病毒再激活 | Presepsin 具 CE-IVD/自动平台(辅助早期脓毒症,不可单指标确诊);sCD14 属 RUO |
| suPAR | EDTA 血浆(首选,冻融稳定 ≥5 次) | 严禁混用血清(偏高)与肝素锂管(偏低 >10%);严禁将 SomaScan/Olink 与 ELISA 数值互换 | 基线 eGFR 与蛋白尿、年龄、性别、吸烟史、hsCRP | suPARnostic 具 CE-IVD(非特异性预后风险分层,不可确诊 FSGS) |
4. 可直接照做的三套实验设计与质控 SOP
方案一:体外细胞“真性脱落 + 蛋白酶活性”机制验证 SOP
- 模型与培养基校准:研究人 CD163 脱落时,优先选用健康供体原代人单核细胞分化巨噬细胞(MDM);若使用 THP-1,须先经 PMA 诱导贴壁分化,撤除 PMA 充分静息后再用地塞米松(如 40 ng/mL,24–48 h)诱导高表达 CD163,刺激前以 PBS 彻底洗净并更换无血清培养基。凡检测 MMP-9/-2,必须完全洗净 FBS 并在无血清条件下收样。
- 药理学差减与遗传学复核:在施加刺激前 30–60 min 平行设置 4 组预处理:DMSO 溶剂对照、GI254023X(1–3 µM,选择性阻断 ADAM10)、GW280264X(3 µM,双阻断 ADAM10 + ADAM17)以及广谱金属蛋白酶抑制剂(GM6001 或 BB-94);核心脱落结论须通过 ADAM17 或 iRhom2 敲低/敲除正交验证。
- 四维同步正交读出:同一实验孔同步收取细胞与上清——细胞端立即上流式检测膜表面残余受体 MFI 下降(mCD163/mCD14/uPAR);上清端低速去除细胞碎片后分装,测总可溶性受体同时,对关键样本行 Triton X-114 分相或差速超速离心/外泌体沉淀剥离 EV-CD163,验证真实胞外域增幅;另取无血清上清做免疫捕获 FRET 净活性(−/+APMA)或非还原不煮沸明胶酶谱;细胞裂解液与浓缩上清做 WB 验证结构偏移,其中 uPAR/suPAR 必须先经 PNGase F 去糖基化以分辨 ~35 kDa 全长体与 ~25 kDa 剪切体(D2+D3)。
方案二:动物体内建模与规范采血 SOP
- 种属模型边界核查:严禁在野生型小鼠中以 LPS 诱导 ADAM17 介导的 sCD163 脱落(改用敲入人源 Arg-Ser-Ser-Arg 基序的小鼠或人源临床样本);AAT 缺失研究应采用 Serpina1a–e 五基因全敲除小鼠而非单基因敲除;小鼠脓毒症 Presepsin 定量须选用经验证的鼠源特异夹心 ELISA;荷人瘤小鼠研究 uPA/uPAR 时在实验设计中明确标注宿主鼠 uPA 对人 uPAR 的种属亲和屏障。
- 低血小板激活采血与双离心:采用心脏穿刺或下腔静脉顺畅采血(剔除溶血及混入组织液样本),严格按抗凝剂与全血 1:9 比例注入预定量 3.2% 枸橼酸钠或 CTAD 管,轻柔颠倒 3–6 次严禁剧烈震荡;尽快实施两步双离心法(如初离 1,800–1,900×g 10 min 吸取上层血浆后再行二次离心,确保残留血小板 <10×10⁹/L),分装至低吸附聚丙烯管并于 −80°C 冻存。
方案三:人源临床队列采血分装与生物分析质控 SOP
- 三管分装与标准化采血流程:全部受试者统一于清晨空腹固定时间窗(如 7:00–9:00)静息采血,见回血即松开止血带以防静脉淤滞耗竭 PAI-1 活性(穿刺困难样本须备注供敏感性分析)。一次穿刺按规范顺序采集三类专用管:1 管 CTAD(或 3.2% 枸橼酸钠)双离心 PPP 管专供 PAI-1 活性/抗原与 MMP-9;1 管枸橼酸钠管室温尽快离心(严禁 4°C 过夜冷藏)后直接 −80°C 速冻专供 C1-INH 发色功能测定;1 管 K₂-EDTA 管专供 sCD163、sCD14、Presepsin、suPAR、AAT 及同步协变量(CRP、血清肌酐/eGFR)。每管血浆按单次上机体积分装成多支小管,活性指标力争单次解冻即测。
- 配体结合分析(ELISA / Luminex / CLEIA)质控验收:参照 ICH M10(2022)生物分析方法验证基准(科研内源标志物按 fit-for-purpose 原则适配)——标准曲线不少于 6 个非零浓度点,至少 75% 标曲点回算偏差在 ±20% 内(LLOQ/ULOQ 允许 ±25%);每板内置高/中/低浓度内源混合血浆 QC,批内与批间精密度 %CV ≤20%、准确度 ±20%(边界 ±25%),总误差(|%RE| + %CV)≤30%(边界 ≤40%);每批样本选取代表性真实血浆做至少 3 个梯度稀释的平行度(Parallelism)核验,要求稀释校正浓度 %CV ≤30%;随机抽检已测样本做再分析(ISR),要求至少 2/3 复测样本差异在 ±30% 以内。
- 靶向质谱(LC-MS/MS)质控验收:全流程掺入稳定同位素标记内标(IS)校正基质效应,要求准确度在 ±15% 以内、批内与批间精密度 ≤15% CV(LLOQ 允许 ±20% / ≤20% CV),ISR 至少 2/3 复测样本差异在 ±20% 以内。
- 板间随机化排布:病例组与对照组必须按年龄、性别与采血批次交错随机排布于同一块微孔板中,严禁整板分装对照与病例,从设计端大幅降低批次效应引发的假阳性风险。
本文涉及的定量工具(RayBiotech 美国原装进口)
本文围绕“膜蛋白被 Furin、ADAM17、MMPs 等蛋白酶切割后以可溶形式进入血清或细胞上清”这一主线展开;把文中讨论的靶点落到同一批样本的定量上时,可按下列双抗夹心 ELISA 试剂盒选型。表中检测范围为厂家标称值,仅供选型参考,实际以产品页最新说明书为准。
| 靶点(基因名) | 产品 | 货号 | 厂家标称检测范围 |
|---|---|---|---|
| MMP-1(MMP1) | Human MMP-1 (Collagenase-1) ELISA Kit | ELH-MMP1 | 8–18,000 pg/mL |
| MMP-2(MMP2) | Human MMP-2 ELISA Kit | ELH-MMP2 | 3.5–800 ng/mL |
| MMP-9(MMP9) | Human MMP-9 ELISA Kit | ELH-MMP9 | 10–6,000 pg/mL |
| Serpin A1 / AAT(SERPINA1) | Human Serpin A1 (AAT) ELISA Kit | ELH-SERPINA1 | 2–500 ng/mL |
| Serpin G1 / C1-INH(SERPING1) | Human Serpin G1 (C1-INH) ELISA Kit | ELH-SERPING1 | 2.4–600 ng/mL |
| SDF-1β / CXCL12β(CXCL12) | Human SDF-1β ELISA Kit | ELH-SDF1B | 35–8,000 pg/mL |
| TSG-6(TNFAIP6) | Human TSG-6 ELISA Kit | ELH-TSG6 | 0.2–50 ng/mL |
| Matriptase / ST14(ST14) | Human Matriptase (ST14) ELISA Kit | ELH-MATRP | 0.41–100 ng/mL |
以上试剂盒均为双抗夹心法,适用于血清、血浆与细胞培养上清(MMP-1 试剂盒另支持组织与细胞裂解液),提供 1、2、5 块板多种规格;均为 RayBiotech 美国原装进口,仅供科研使用(RUO),不用于临床诊断。选型与样本基质确认、批量询价可联系常誉生物。
本文主要参考文献
- Etzerodt, A., Rasmussen, M. R., Svendsen, P., Chalaris, A., Schwarz, J., Galea, I., … & Moestrup, S. K. (2014). Structural basis for inflammation-driven shedding of CD163 ectodomain and tumor necrosis factor-α in macrophages. Journal of Biological Chemistry, 289(2), 778-788.
- Etzerodt, A., Berg, R. M., Plovsing, R. R., Andersen, M. N., Bebien, M., Habbeddine, M., … & Moestrup, S. K. (2017). Soluble ectodomain CD163 and extracellular vesicle-associated CD163 are two differently regulated forms of ‘soluble CD163’in plasma. Scientific Reports, 7(1), 40286.
- Lorenzen, I., Lokau, J., Korpys, Y., Oldefest, M., Flynn, C. M., Künzel, U., … & Düsterhöft, S. (2016). Control of ADAM17 activity by regulation of its cellular localisation. Scientific reports, 6(1), 35067.
- Liu, Z., Zhou, X., Shapiro, S. D., Shipley, J. M., Twining, S. S., Diaz, L. A., … & Werb, Z. (2000). The serpin α1-proteinase inhibitor is a critical substrate for gelatinase B/MMP-9 in vivo. Cell, 102(5), 647-655.
- Borel, F., Sun, H., Zieger, M., Cox, A., Cardozo, B., Li, W., … & Mueller, C. (2018). Editing out five Serpina1 paralogs to create a mouse model of genetic emphysema. Proceedings of the National Academy of Sciences, 115(11), 2788-2793.
- Scheer, F. A., & Shea, S. A. (2014). Human circadian system causes a morning peak in prothrombotic plasminogen activator inhibitor-1 (PAI-1) independent of the sleep/wake cycle. Blood, The Journal of the American Society of Hematology, 123(4), 590-593.
- Li, H. H., Busse, P., Lumry, W. R., Frazer-Abel, A., Levy, H., Steele, T., … & Riedl, M. (2015). Comparison of chromogenic and ELISA functional C1 inhibitor tests in diagnosing hereditary angioedema. The Journal of Allergy and Clinical Immunology: In Practice, 3(2), 200-205.
- Arai, Y., Mizugishi, K., Nonomura, K., Naitoh, K., Takaori-Kondo, A., & Yamashita, K. (2015). Phagocytosis by human monocytes is required for the secretion of presepsin. Journal of Infection and Chemotherapy, 21(8), 564-569.
- Vasbinder, A., Raffield, L. M., Gao, Y., Engstrom, G., Quyyumi, A. A., Reiner, A. P., … & Hayek, S. S. (2023). Assay-related differences in SuPAR levels: implications for measurement and data interpretation. Journal of Nephrology, 36(1), 157-159.
- Jung, K., Lein, M., Laube, C., & Lichtinghagen, R. (2001). Blood specimen collection methods influence the concentration and the diagnostic validity of matrix metalloproteinase 9 in blood. Clinica chimica acta, 314(1-2), 241-244.